SMeDicC Blog

Originalgrafik zum Beitrag
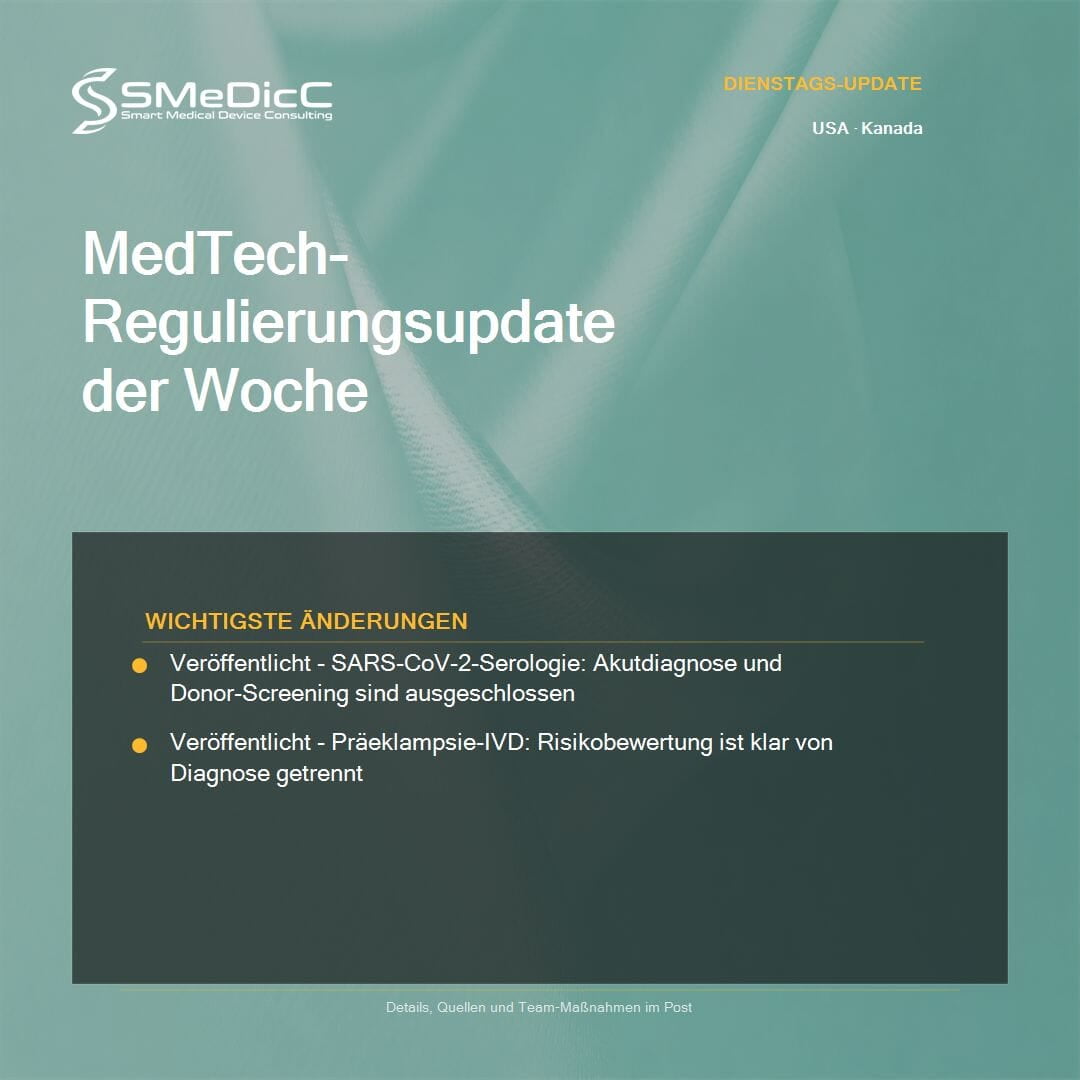
· MedTech USA / Kanada

Die FDA autorisiert ein kontinuierliches Dual-Monitoring-System für Glukose und Ketone

Mit dem SMeDicC MedTech Regulatory Radar North America geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.

Diese Woche stehen drei operative Themen im Fokus: Wearables, Zubehörklassifizierung und kanadische MDEL-Pflichten.

USA / Kanada / Standards

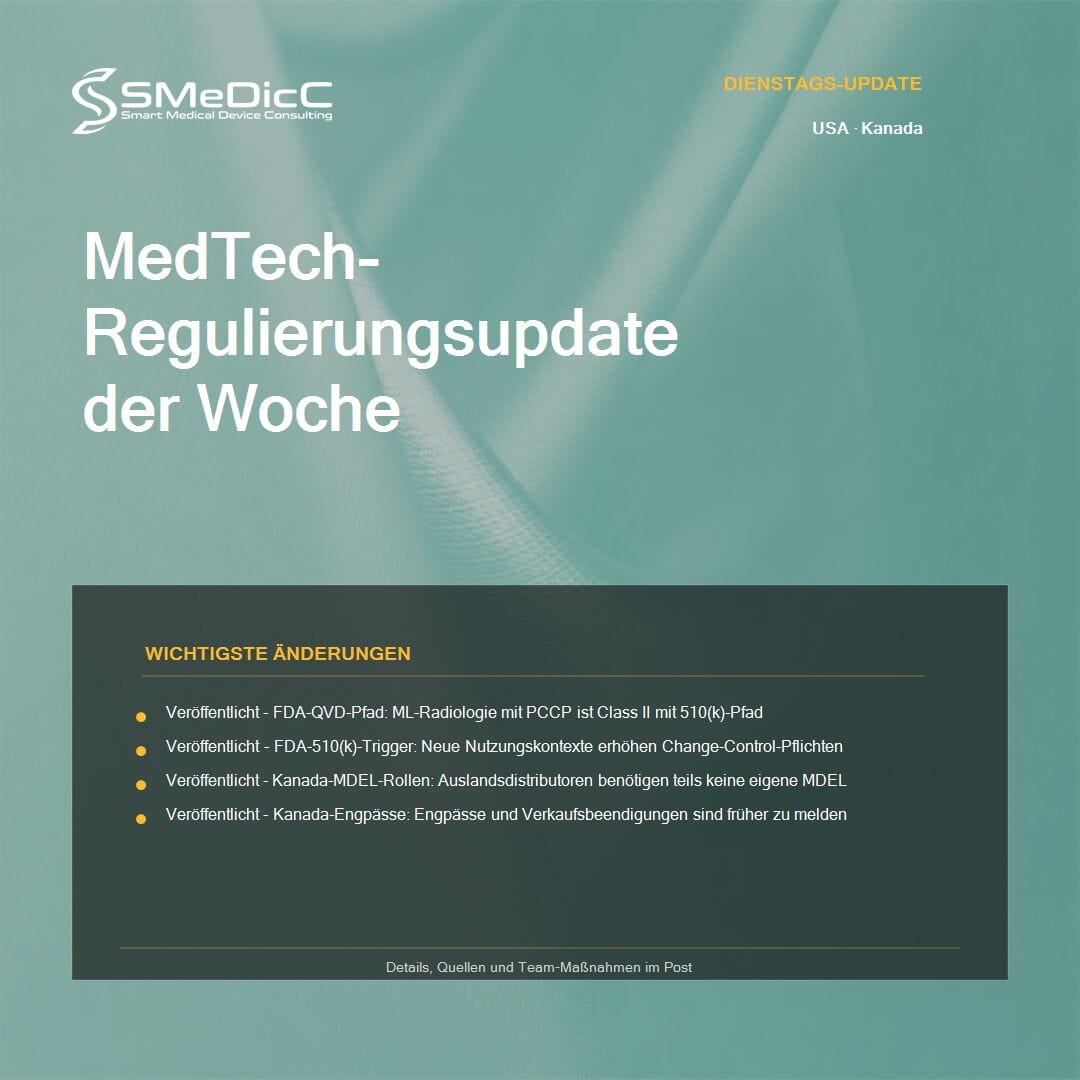
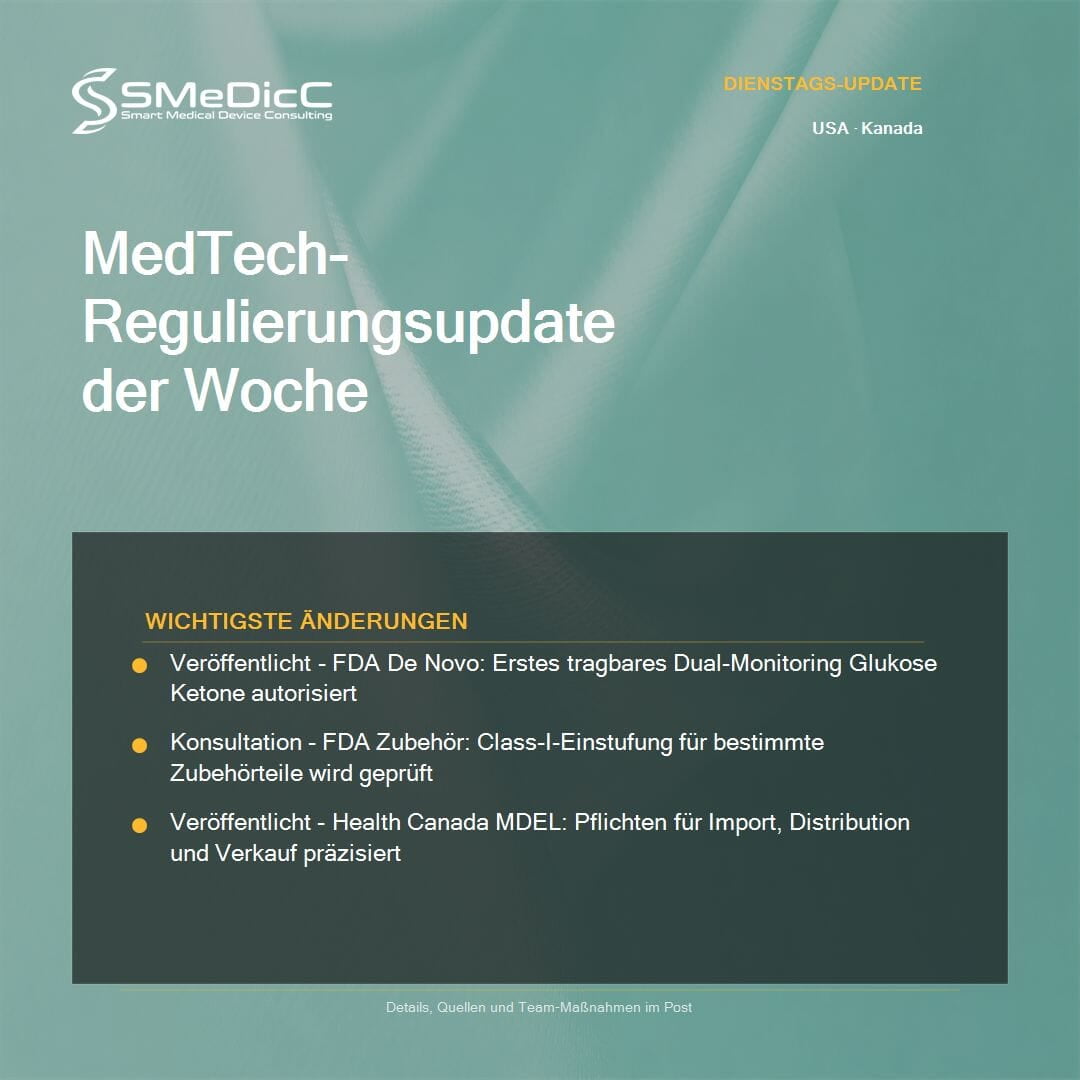
1. Die FDA autorisiert ein kontinuierliches Dual-Monitoring-System für Glukose und Ketone.

Status: Veröffentlicht.

Änderung: Die FDA hat erstmals ein tragbares System autorisiert, das Glukose und Ketone kontinuierlich überwacht. Die Autorisierung erfolgte über den De-Novo-Pfad.

Impact: Für Wearables und sensorbasierte Medizinprodukte werden klinische Performance, Alarmfunktionen, Smartphone-Integration, Human Factors und Labeling besonders wichtig.

Team-Maßnahme: Regulatory-, Clinical-, Software-, Human-Factors- und Cybersecurity-Teams sollten vergleichbare Produktkonzepte gegen De-Novo-Logik und Special Controls prüfen.

Quelle: FDA.

2. Die FDA prüft eine eigenständige Class-I-Einstufung bestimmter Medizinprodukte-Zubehörteile.

Status: Konsultation.

Änderung: CDRH konsultiert eine Liste von Zubehörteilen, die möglicherweise eigenständig als Class-I-Produkte eingestuft werden könnten. Die Kommentierungsfrist läuft bis zum 16. Oktober 2026.

Impact: Für Zubehörhersteller kann sich der regulatorische Pfad vereinfachen, wenn General Controls für Sicherheit und Wirksamkeit ausreichen.

Team-Maßnahme: RA/QA-, Produkt- und Software-Teams sollten Zubehörportfolio, Parent-Device-Abhängigkeiten, Risiken und Design-Control-Bedarf prüfen.

Quelle: FDA CDRH.

3. Health Canada präzisiert MDEL-Pflichten entlang der Lieferkette.

Status: Veröffentlicht.

Änderung: Health Canada präzisiert die Anforderungen für Import, Distribution und Verkauf von Medizinprodukten stärker entlang der jeweiligen Rollen.

Impact: Für Hersteller, Importeure, Distributoren und Fulfilment-Modelle wird die klare Zuordnung von Verantwortlichkeiten wichtiger.

Team-Maßnahme: Regulatory-, QA- und Commercial-Teams sollten Hersteller-, Importeur- und Distributor-Rollen sowie die zugehörige Dokumentation überprüfen.

Quelle: Health Canada.

Fazit: Die Woche verschiebt den Fokus von der reinen Produkteinordnung hin zu konkreten Marktzugangs- und Umsetzungsfragen.

Welche dieser Änderungen trifft eure Roadmap am stärksten?

#MedTech #FDA #HealthCanada #SaMD #IVD #RegulatoryAffairs
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
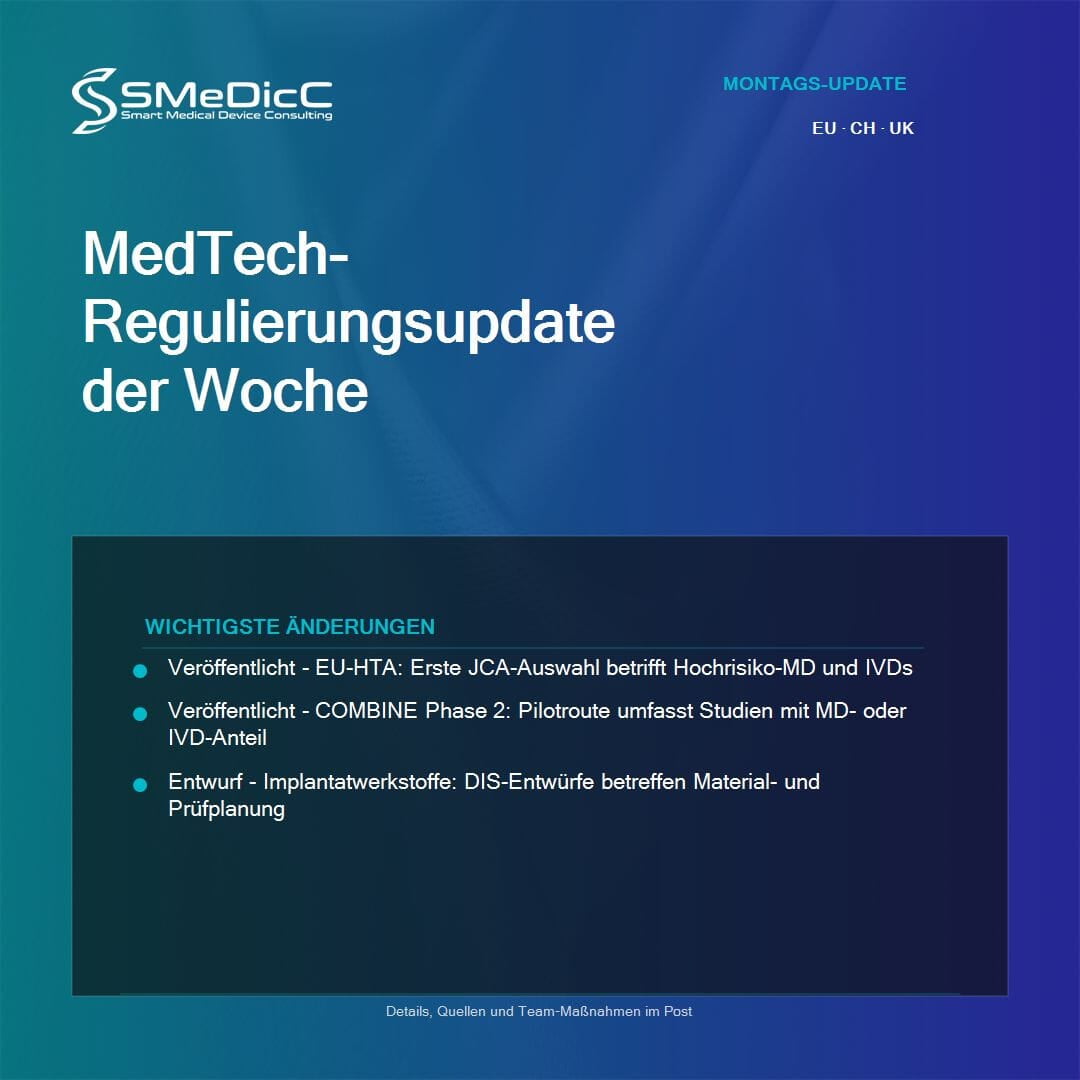
· MedTech EU / CH / UK

Digitale Pathologie

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.

EU / MDR / IVDR / CH / UK / Standards

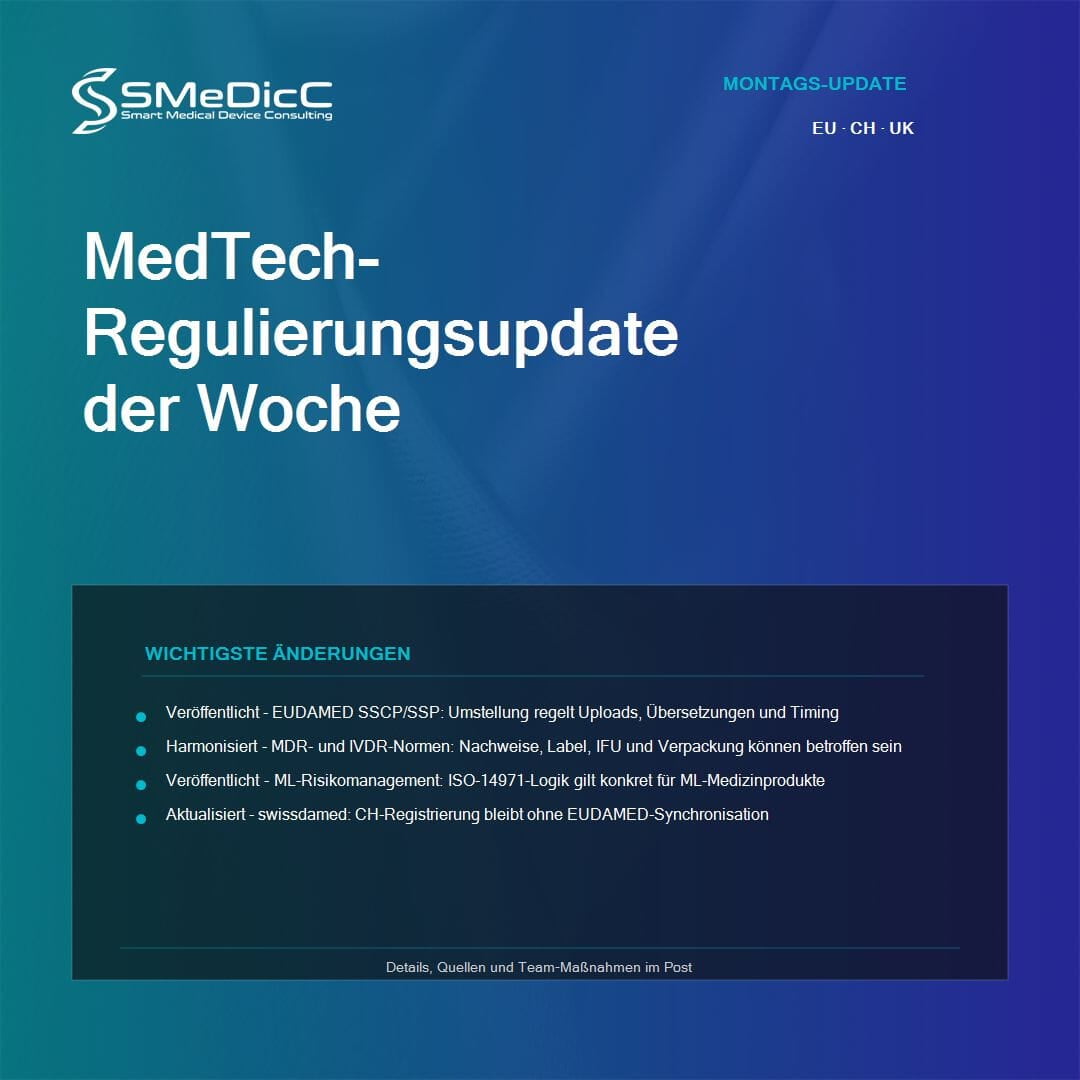
1. EUDAMED

Status: Veröffentlicht.

Änderung: Die ersten vier Module von EUDAMED sind seit dem 28. Mai 2026 verpflichtend zu nutzen. Betroffen sind Akteursregistrierung, UDI-/Produktregistrierung, Benannte Stellen und Zertifikate sowie Marktüberwachung.

Impact: Für MDR- und IVDR-Hersteller wird EUDAMED zu einem laufenden Thema für Datenqualität, Rollen und Zertifikatsbezüge.

Team-Maßnahme: RA/QA, Operations und IT sollten Produktdaten, Rollen, Zertifikate und Produktstatus gegen technische Dokumentation, Labeling und QMS-Prozesse abgleichen.

Quelle: European Commission / EUDAMED

2. Digitale Pathologie

Status: Entwurf.

Änderung: ISO/DIS 24051-2 wurde als Draft International Standard für digitale Pathologie und KI-basierte Bildanalyse registriert.

Impact: Für IVD-Software, digitale Pathologie und AI-Health-Produkte werden Bilddaten, Workflow-Kontrollen und KI-Validierung normativ greifbarer.

Team-Maßnahme: Regulatory, QA, Clinical Performance und Data Science sollten den Entwurf gegen Validierungsstrategie, Bilddatenqualität und technische Dokumentation prüfen.

Quelle: ISO

3. IVD-Referenzmaterialien

Status: Entwurf.

Änderung: ISO/DIS 25459 hat die DIS-Abstimmung für Kommutabilität zertifizierter Referenzmaterialien für IVDs abgeschlossen.

Impact: Für quantitative IVDs rücken Kalibrierung, Trueness Controls und metrologische Rückführbarkeit stärker in den Fokus.

Team-Maßnahme: IVD-RA/QA, Metrologie, R&D und Supplier Quality sollten Kalibratoren, Kontrollmaterialien und Lieferantendokumentation gegen den Entwurf mappen.

Quelle: ISO

4. Generative AI

Status: Technisch aktualisiert.

Änderung: ISO/IEC 23053:2022 Amendment 1 zu Generative AI ist in die FDIS-Genehmigungsphase gegangen.

Impact: Für AI-Health- und SaMD-Teams mit generativen Funktionen wird die Anschlussfähigkeit an künftige AI-Governance-Standards wichtiger.

Team-Maßnahme: Product, Regulatory, Data Science und Security sollten Datenquellen, Modelllebenszyklus, Human Oversight und Risikokontrollen strukturiert dokumentieren.

Quelle: ISO

Fazit: Der operative Hebel liegt diese Woche in Datenqualität, Validierung und sauberer Nachweisführung. Welche dieser vier Baustellen ist bei euch gerade am nächsten an der Roadmap?

#MedTech #MDR #IVDR #EUDAMED #SaMD #IVD #RegulatoryAffairs
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
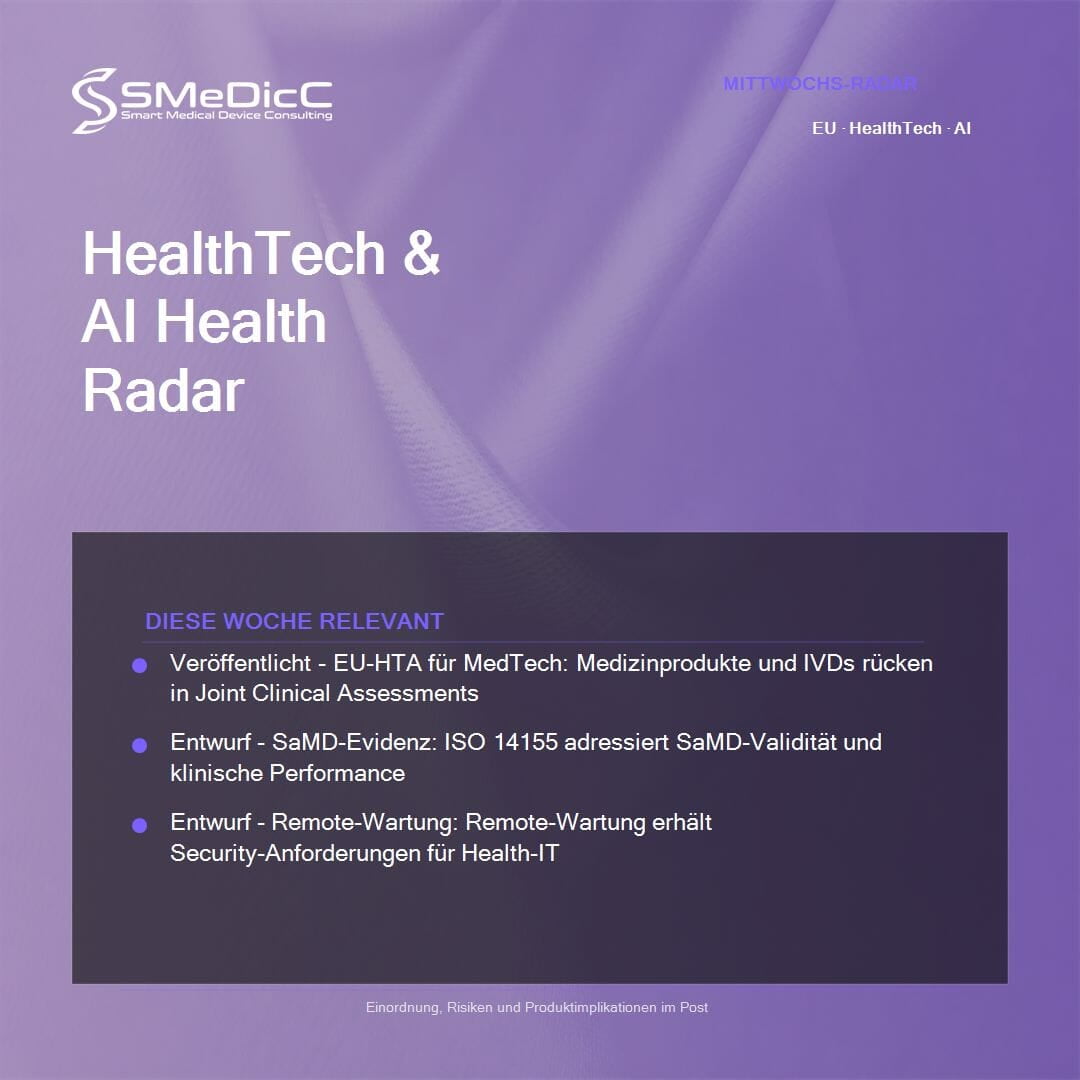
· HealthTech Wednesday

AI Act: Der Durchsetzungsrahmen wird greifbarer

Mit dem SMeDicC HealthTech & AI Health Radar geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für HealthTech-Gründer, Produktteams und regulierungsnahe Entscheidungsträger in EU, DACH und der Schweiz.

Diese Woche wird Regulatorik noch stärker zur Produkt- und Betriebsfrage: AI-Act-Durchsetzung, ePA-Kryptografie und neue Health-Informatics-Standards greifen direkt in Architektur, Zugriff und Nachweise ein.

EU / DACH / Schweiz

1. AI Act: Der Durchsetzungsrahmen wird greifbarer.
Status: Veröffentlicht.
Änderung: Die EU-Kommission hat den Durchsetzungsrahmen des AI Act erläutert und die Rollen des AI Office sowie der nationalen zuständigen Behörden beschrieben.
Impact: Für AI-Health-, SaMD- und Digital-Health-Teams werden Governance, Zuständigkeiten und Compliance-Nachweise konkreter.
Team-Maßnahme: Regulatory, Legal, Product und Data Science sollten Rollen, Nachweise und Eskalationsprozesse prüfen.
Quelle: EU-Kommission.

2. gematik: Die Gesellschaft für Telematik setzt die RSA-Abschaltung im ePA-Aktensystem um.
Status: Aktualisiert.
Änderung: Die gematik entfernt RSA-Zertifikate der elektronischen Gesundheitskarte mit Ablaufdatum vor 2028 ab dem 28. August 2026 per TSL-Update aus der Trust List.
Impact: Für ePA-nahe Produkte werden Zertifikatsketten, TSL-Verarbeitung und Authentisierungsflüsse erneut zu einem praktischen Security-Thema.
Team-Maßnahme: Security, Integration, Operations und Support sollten Validierung, Monitoring und Fehlermeldungen nach dem TSL-Update prüfen.
Quelle: gematik ePA-Aktensystem.

3. Neue ISO-Normen schärfen Interoperabilität und EHR-Sicherheit.
Status: Veröffentlicht.
Änderung: ISO 20737:2026 adressiert die Interoperabilität personalisierter Gesundheits-Entscheidungsunterstützung; ISO 13606-4:2026 aktualisiert den Sicherheitsbaustein für EHR-Kommunikation.
Impact: Für Patient-Apps, PHR-, EHR-, HIE- und AI-Health-Produkte werden Datenvalidierung, Zugriffsbefugnisse und Audit Trails wichtiger.
Team-Maßnahme: Product, Interoperability, Security, Privacy und Regulatory sollten Datenflüsse, Zugriffskonzepte und Schnittstellendokumentation mit den neuen Normen abgleichen.
Quelle: ISO 20737:2026; ISO 13606-4:2026.

Fazit: Der gemeinsame Nenner ist operative Kontrollfähigkeit: Governance, kryptografische Infrastruktur und Datenzugriff müssen im Produkt robust dokumentiert und beherrscht werden.

Welche dieser drei Baustellen sitzt bei euch gerade am nächsten an der Roadmap?

#HealthTech #DigitalHealth #AIHealth #SaMD #AIAct #ePA #MedicalDevices

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

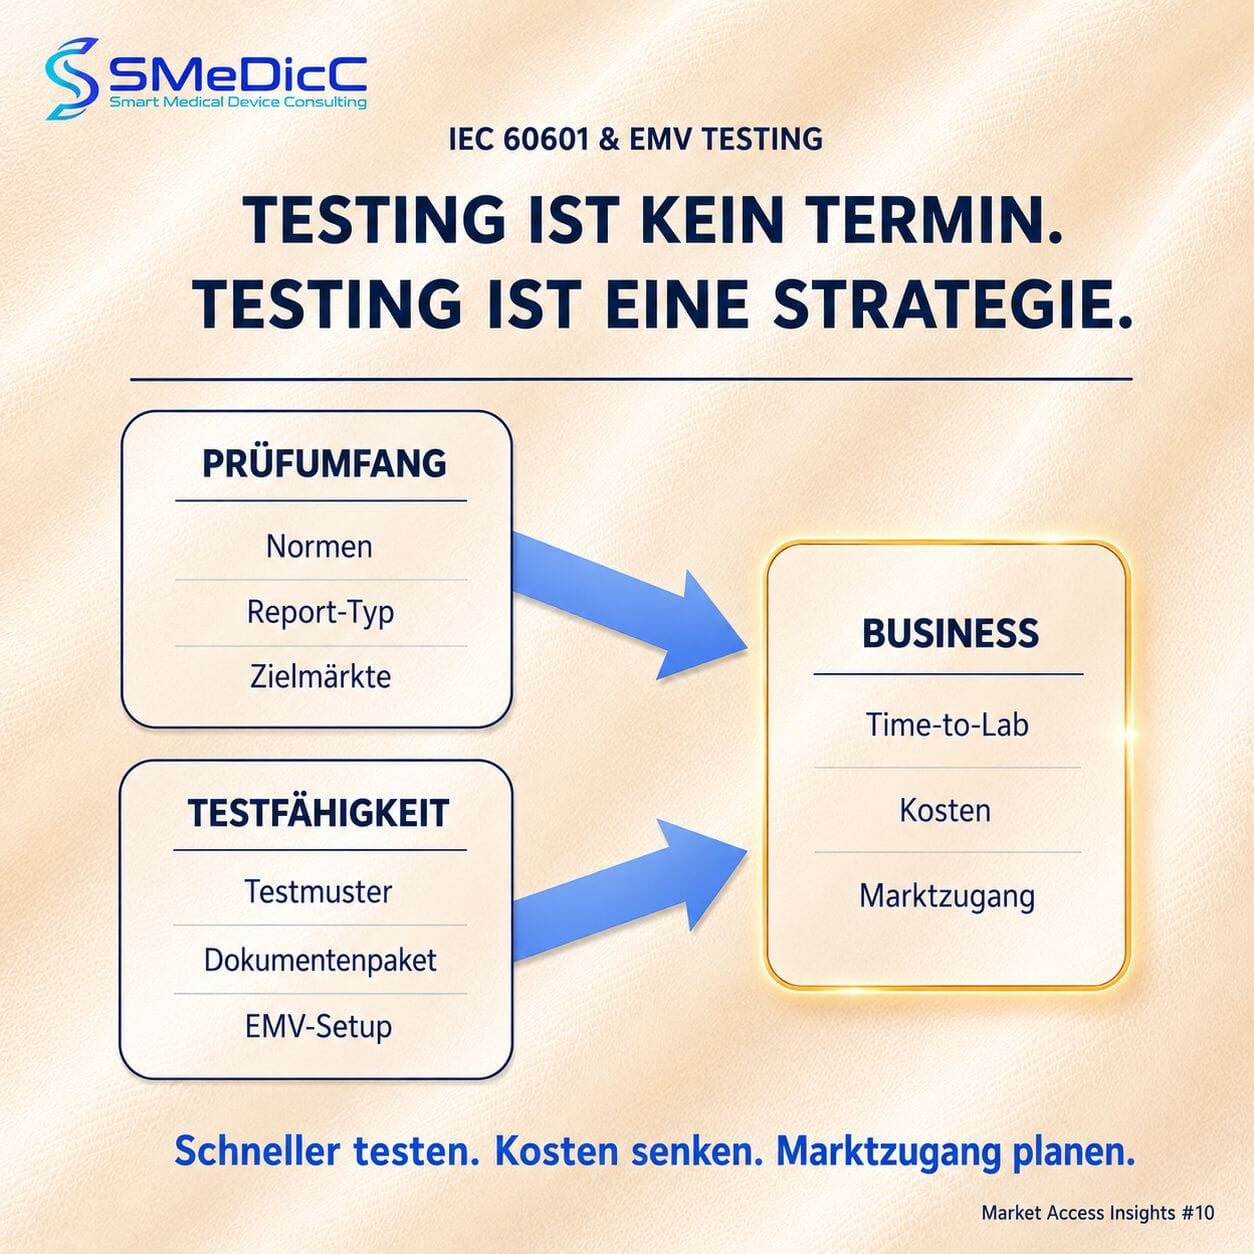
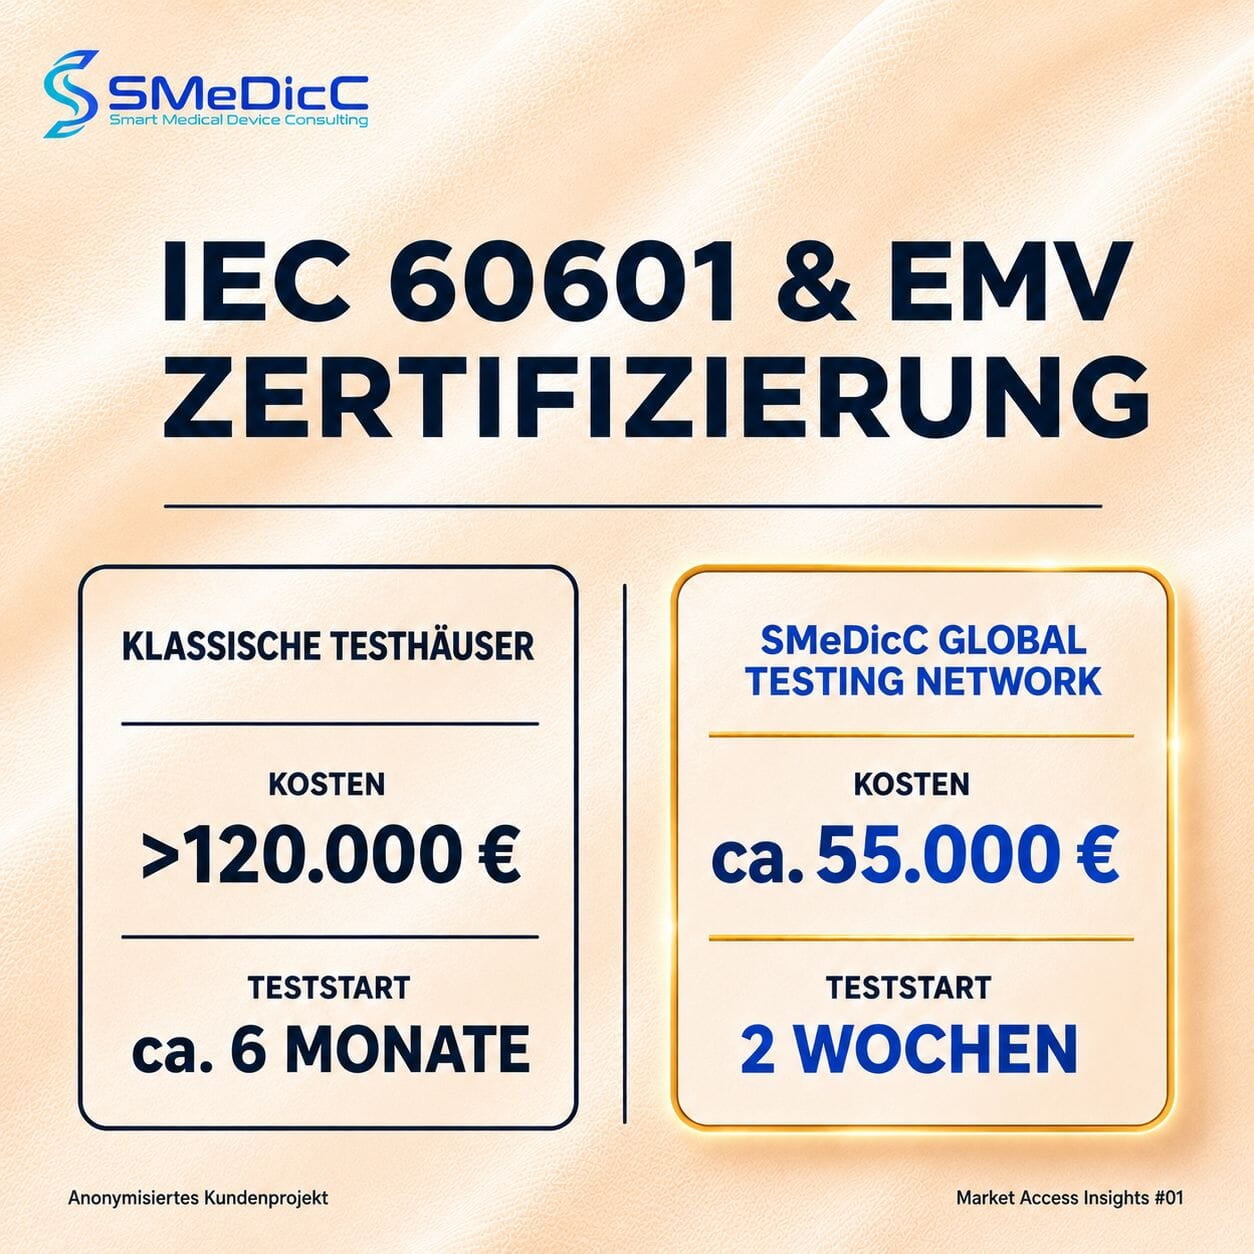
IEC 60601 Testing: Das Labor prüft. Aber eure Strategie entscheidet.

🚀 SMeDicC Market Access Insights #10

IEC 60601 Testing: Das Labor prüft. Aber eure Strategie entscheidet.

Viele MedTech-Hersteller sehen den Labortest als letzten großen Meilenstein.

Produkt fertig.
Dokumentation fast fertig.
Gerät ins Labor.
Prüfbericht abwarten.

So einfach ist es leider selten.

Denn ob ein IEC 60601- oder EMV-Test schnell, wirtschaftlich und später für weitere Märkte nutzbar wird, entscheidet sich oft lange vor dem eigentlichen Testtermin.

Nicht erst im Labor.

Sondern bei der Testing-Strategie.

Die wichtigsten Fragen entstehen vorher:

• Welche Normen gehören wirklich in den Scope?
• Reicht ein klassischer Test Report oder ist ein CB Report sinnvoller?
• Welche Zielmärkte sollen später möglich sein?
• Welche Produktversion und welches Testmuster werden geprüft?
• Ist das Dokumentenpaket testfähig?
• Wie wichtig ist Time-to-Lab für euren Business Case?

Das Labor prüft gegen den vereinbarten Scope.

Aber Scope, Zielmärkte, Report-Typ, Testmuster, Dokumentenpaket und Kostenstrategie werden vorher entschieden.

Genau hier entsteht der Unterschied.

Mit dem SMeDicC Global Testing Network geht es nicht nur darum, schneller einen Laborslot zu bekommen.

Es geht darum, Testing so aufzusetzen, dass:

✅ unnötige Kosten vermieden werden
✅ das Medizinprodukt früher ins Labor kommt
✅ Re-Test- und Dokumentationsrisiken früher sichtbar werden
✅ internationale Marktzugänge mitgedacht werden
✅ der Weg zur Prüfung und Zertifizierung planbarer wird

Der Vorteil entsteht nicht durch einen einzelnen Faktor.

Sondern durch die Kombination aus:

schnellerem Teststart,
geringeren Testkosten
und klarer Testing-Strategie.

Wenn ihr IEC 60601- oder EMV-Testing plant:

Plant nicht nur den Test.

Plant den schnellsten und wirtschaftlich sinnvollsten Weg zum Marktzugang.

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· HealthTech Wednesday

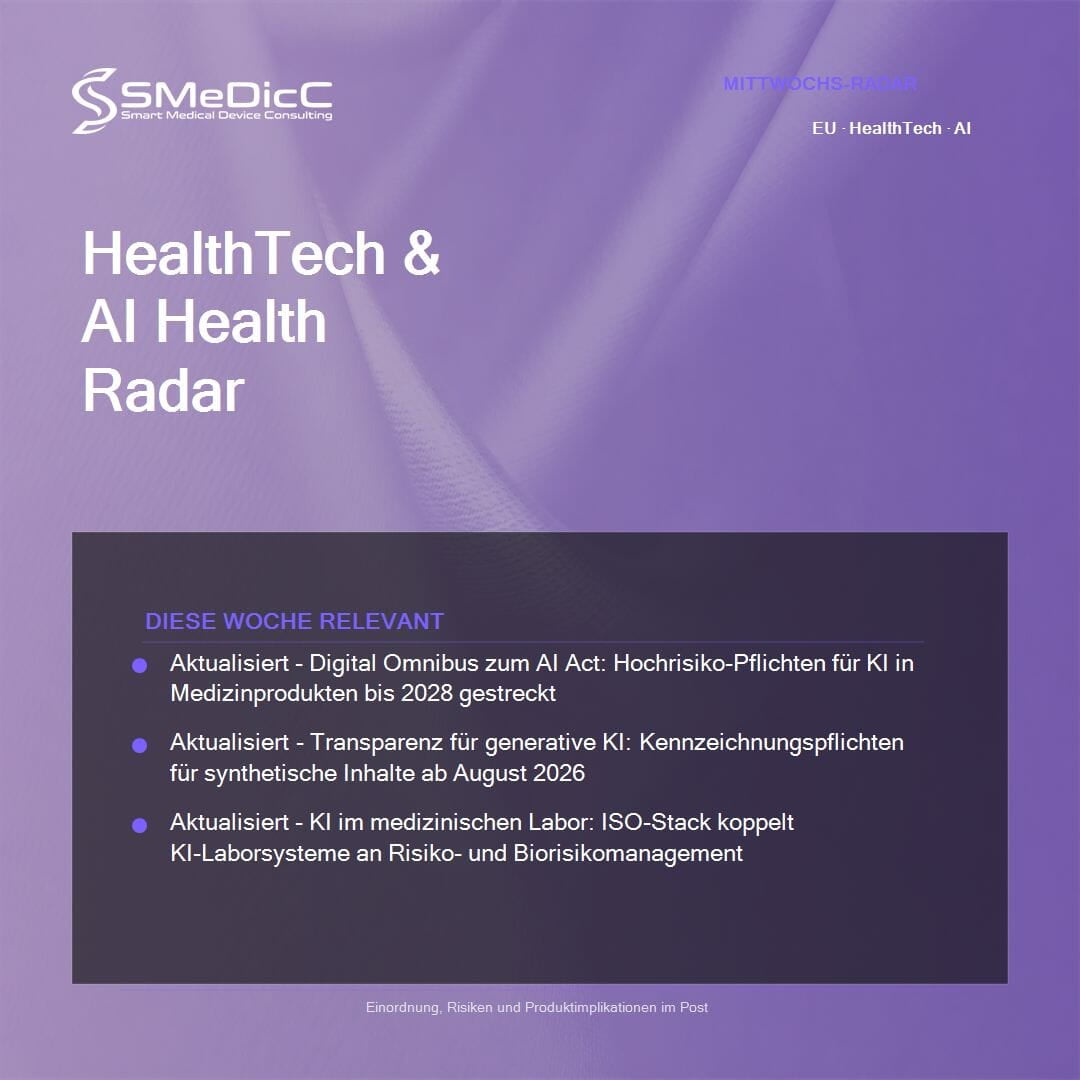
AI-Act-Transparenz wird zur Produktfrage

Mit dem SMeDicC HealthTech & AI Health Radar geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für HealthTech-Gründer, Produktteams und regulierungsnahe Entscheidungsträger in EU, DACH und der Schweiz.

Diese Woche rückt AI-Health-Compliance direkt in UX, Laborworkflow und Evidenzstrategie.

EU / DACH / Schweiz

AI-Act-Transparenz wird zur Produktfrage.

Status: Anwendbar seit dem 2. August 2026.

Änderung: Artikel 50 des AI Act gilt für bestimmte Transparenzpflichten bei KI-Interaktion, synthetischen Inhalten und KI-generierten Informationen.

Impact: Für AI-Health-Chatbots wird Transparenz damit nicht nur ein Legal-Thema, sondern ein fester Teil der Produktlogik.

Team-Maßnahme: Product, UX, Regulatory, Legal und Clinical Safety sollten pro KI-Funktion festlegen, wie die Pflicht sauber umgesetzt wird.

Quelle: AI Act Article 50 Transparency.

Digital Pathology bekommt einen neuen Standardisierungsanker.

Status: In Entwicklung.

Änderung: ISO/CD 24051-2.2 adressiert digitale Pathologie und AI-basierte Bildanalyse in medizinischen Laboratorien.

Impact: Für Digital-Pathology- und AI-Bildanalyse-Produkte werden Bilddatenqualität und Validierung noch wichtiger.

Team-Maßnahme: Product, Regulatory, Clinical und Quality sollten prüfen, wie Trainingsdaten und Validierungsdaten auf den Standard auszurichten sind.

Quelle: ISO/CD 24051-2.

Fazit: Founder Takeaway: AI-Health-Compliance wandert weiter in die konkrete Produktarchitektur.

Welche KI-Funktion in eurem Produkt braucht als Nächstes einen Cross-Functional-Check?

#HealthTech #DigitalHealth #AIHealth #SaMD #AIAct #MedTechRegulation

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

Digitale Endpunkte

Mit dem SMeDicC MedTech Regulatory Radar North America geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.

Status: Konsultation.

Änderung: Die FDA hat ein Discussion Paper zu generative-AI-fähigen Medizinprodukten veröffentlicht und Feedback bis zum 19. Oktober 2026 angefordert.

Impact: Für SaMD- und AI-Health-Teams werden Risikoanalyse, Premarket-Evidenz und Postmarket-Monitoring früh zu zentralen Prüffeldern.

Team-Maßnahme: AI-, Regulatory-, Clinical- und Quality-Teams sollten Use Cases, Intended Use, Evidenz und Lifecycle-Monitoring gegen die FDA-Fragen spiegeln.

Quelle: FDA

2. Digitale Endpunkte

Status: Veröffentlicht.

Änderung: Die FDA hat ein Paper zu digitally derived measures in klinischen Untersuchungen veröffentlicht.

Impact: Für DHT-, Wearable-, Remote-Monitoring- und AI-Health-Produkte wird die Validierung digitaler Messgrößen evidenzkritisch.

Team-Maßnahme: Clinical-, Regulatory- und Data-Teams sollten Begründung, V&V-Plan, Fehlerquellen und klinische Relevanz der Messgrößen dokumentieren.

Quelle: FDA

3. Anerkannte Standards

Status: Veröffentlicht.

Änderung: Die FDA hat Recognition List Number 066 im Federal Register veröffentlicht; die Änderungen gelten ab dem 24. August 2026.

Impact: Für 510(k), De Novo, PMA und andere Premarket-Submissions kann sich ändern, welche Standards als Konformitätsnachweis akzeptiert werden.

Team-Maßnahme: RA/QA-Teams sollten Normenmatrix, Prüfberichte und Declarations of Conformity gegen Recognition List 066 abgleichen.

Quelle: Federal Register / FDA

Fazit: Die Woche verschiebt den Fokus von allgemeinen Trends hin zu operativen Pflichten. GenAI, Evidenz und Standards müssen jetzt zusammen gedacht werden. Welche dieser FDA-Änderungen trifft eure Roadmap am stärksten?

#MedTech #FDA #SaMD #AIHealth #IVD #RegulatoryAffairs
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

Notified-Body-Prozesse werden unter MDR und IVDR einheitlicher

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.

Diese Woche geht es um Planbarkeit.

EU / MDR / IVDR / CH / UK / Standards

1. Notified-Body-Prozesse werden unter MDR und IVDR einheitlicher.

Status: Die Commission Implementing Regulation (EU) 2026/977 ist veröffentlicht.

Änderung: Einheitliche Qualitätsmanagement- und Verfahrensanforderungen gelten für Konformitätsbewertungsaktivitäten Benannter Stellen.

Impact: Zertifizierungsplanung, Audit-Readiness, Vertragsmanagement und Submission-Timing werden operativ stärker strukturiert.

Team-Maßnahme: RA/QA, Projektmanagement und Vertragsverantwortliche sollten laufende und geplante Verfahren gegen die neue Prozesslogik mappen.

Quelle: European Commission.

2. Der UK RWE Scientific Dialogue ist nun auch für Medizinprodukte relevant.

Status: Das MHRA-NICE-Programm ist aktualisiert.

Änderung: Anträge mit Bezug zu Real-World Evidence und Medizinprodukten werden akzeptiert, und UK Approved Bodies können bei relevanten Workshops eingebunden werden.

Impact: Regulatory Review, HTA-Perspektive, UKCA-Planung und klinische Evidenz rücken bei GB- und EU-Roadmaps früher zusammen.

Team-Maßnahme: Clinical, Regulatory und Market Access sollten Datenquellen, Endpunkte, Comparator-Logik, Bias-Kontrolle und Health-Economic-Fragen gemeinsam planen.

Quelle: MHRA und NICE.

3. ISO 10993 verschiebt Biokompatibilität stärker in Richtung Risikobegründung.

Status: Die ISO-10993-Reihe ist aktualisiert.

Änderung: Biologische Sicherheit, Materialcharakterisierung, Expositionsdauer, toxikologische Bewertung und Endpunkt-Begründung müssen konsistenter verbunden werden.

Impact: Testplanung, Testverzicht und technische Dokumentation können bei Materialänderungen, neuen Lieferanten oder Langzeitkontakt anspruchsvoller werden.

Team-Maßnahme: RA/QA, R&D, Supplier Quality und Biocompatibility sollten Materialdaten, Expositionsdauer, toxikologische Bewertung und Risikomanagementakte konsistent zusammenführen.

Quelle: ISO.

Fazit: Zertifizierungsprozesse, Evidenzstrategie und biologische Bewertung sollten früher und strukturierter zusammengeführt werden.

Welche dieser drei Baustellen beeinflusst Ihre nächste MDR-, IVDR-, UKCA- oder Entwicklungsentscheidung am stärksten?

#MedTech #MedicalDevices #MDR #IVDR #UKCA #ISO10993 #RegulatoryAffairs

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

EMV am Ende testen? Kann man machen. Wird nur manchmal teuer.

🚀 SMeDicC Market Access Insights #9

EMV am Ende testen? Kann man machen. Wird nur manchmal teuer.

Viele Hersteller behandeln EMV noch immer wie den letzten Haken auf der Checkliste.

Produkt fast fertig.
Dokumentation fast fertig.
Dann noch schnell IEC 60601-1-2 / EMV.

Genau das kann teuer werden.

Denn EMV ist nicht nur ein Test am Ende.

EMV ist ein Thema, das frühzeitig in der Entwicklung mitgedacht werden muss.

Warum?

Weil EMV stark davon abhängt, wie euer Medizinprodukt tatsächlich ausgelegt ist:

• Netzteil
• Kabel
• Zubehör
• Betriebsmodi
• Funkfunktionen
• Worst-Case-Konfigurationen

Wenn diese Punkte erst kurz vor dem Test sauber definiert werden, entstehen im Labor schnell:

• Rückfragen
• unerwartete Findings
• Zusatzschleifen
• Re-Tests

Das eigentliche Problem ist also oft nicht der EMV-Test selbst.

Das Problem ist, dass EMV zu spät in der Entwicklung und Teststrategie mitgedacht wurde.

Unser Ansatz:

EMV früh mitdenken.
Setup früh klären.
Worst Case früh definieren.

Denn je früher kritische Konfigurationen feststehen, desto geringer wird das Risiko teurer Überraschungen im Labor.

Die entscheidende Frage ist nicht:

„Wann machen wir den EMV-Test?“

Sondern:

„Haben wir EMV früh genug in Entwicklung und Teststrategie eingebaut?“

Ihr wollt vermeiden, dass EMV erst im Labor zum Problem wird?

Dann prüfen wir euer Testsetup vor dem Laborslot auf typische EMV-Risiken.

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· HealthTech Wednesday

Pseudonymisierung wird für Health-Data-Produkte greifbarer

Mit dem SMeDicC HealthTech & AI Health Radar geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für HealthTech-Gründer, Produktteams und regulierungsnahe Entscheidungsträger in EU, DACH und der Schweiz.

Diese Woche geht es um Datenflüsse, KI-Interaktionen und Software-Claims.

EU / DACH / Schweiz

1. Pseudonymisierung wird für Health-Data-Produkte greifbarer.
Status: In Entwicklung.
Änderung: ISO/DIS 25237 zur Pseudonymisierung im Gesundheitswesen hat am 12. August 2026 die DIS-Abstimmungsmarke erreicht.
Impact: Für AI-Health-, SaMD-, EHR- und Forschungsdatenprodukte wird Pseudonymisierung stärker zu Governance- und Risikoarbeit, vor allem bei KI-Training, Validierung und Re-Identifikation.
Team-Maßnahme: Privacy, Data Science, Security, Regulatory und Clinical Evidence sollten SOPs, Token-Management und Re-Identifikationskontrollen spiegeln.
Quelle: ISO/DIS 25237.

2. AI-Act-Transparenz wird zur UX- und Produktanforderung.
Status: Veröffentlicht.
Änderung: Die EU-Kommission hat Leitlinien zu den Transparenzpflichten nach Artikel 50 AI Act für bestimmte KI-Systeme veröffentlicht.
Impact: Für AI-Health-Produkte werden Nutzerhinweise, KI-Labels und Offenlegungspflichten zu konkreten Anforderungen an Onboarding, Chat-Interfaces und Governance.
Team-Maßnahme: Product, Legal, Privacy, Clinical Safety und ML Engineering sollten alle KI-Interaktionspunkte gegen Artikel 50 AI Act prüfen.
Quelle: Guidelines on transparency obligations for providers and deployers of AI systems.

3. Die Grenze zwischen Non-Device Software und regulierter Software bleibt strategisch wichtig.
Status: Der Policy-Milestone ist erreicht.
Änderung: Die FDA-Kommentierungsfrist zum 2026 Report on Non-Device Software Functions ist am 13. August 2026 abgelaufen.
Impact: Für CDS-, EHR- und Datenplattform-Teams bleibt die Abgrenzung zwischen nicht regulierter Software, begrenzten CDS-Funktionen und Device Software ein wichtiges Produktdesign-Thema.
Team-Maßnahme: Teams mit US-Roadmap sollten Intended Purpose, Claims, Nutzerrolle und Transparenz der Entscheidungslogik dokumentieren.
Quelle: FDA Reports on Non-Device Software Functions; docket FDA-2018-N-1910.

Founder Takeaway: HealthTech-Compliance rückt näher an Produktarchitektur, Daten-Governance und UX.

Wenn ihr an AI Health, SaMD oder EHR-Plattformen arbeitet: Wo braucht ihr den nächsten Cross-Functional-Check?

#HealthTech #DigitalHealth #AIHealth #SaMD #AIAct #Interoperability #MedTechRegulation

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

Health Canada konsultiert die Anerkennungsliste für Medizinprodukte

Mit dem SMeDicC MedTech Regulatory Radar North America geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.

Diese Woche geht es in Nordamerika vor allem um Standards-Governance, Nachweisplanung und frühe technische Signale.

1. Health Canada konsultiert die Anerkennungsliste für Medizinprodukte.

Status: Die Draft List of recognized standards for medical devices befindet sich in Konsultation.

Änderung: Health Canada konsultiert Ergänzungen, Aktualisierungen und Streichungen und stellt auf einen laufenden Feedback-Ansatz für künftige Updates um.

Impact: Für Class-II-IV-Produkte, IVDs, elektromechanische Geräte, Home-Use-Produkte, Patient Monitoring, Implantate, robotische Systeme sowie Software- und Usability-nahe Produkte wird die Standards-Matrix wichtiger.

Team-Maßnahme: RA/QA-Teams sollten MDL-Anträge, Amendments, Testpläne, Declarations of Conformity, Laborberichte und technische Dokumentation gegen die Draft List prüfen.

Quelle: Health Canada

2. ISO/DIS 25237 erreicht einen DIS-Meilenstein zur Pseudonymisierung.

Status: ISO/DIS 25237 ist ein Entwurf und eine Revision von ISO 25237:2017.

Änderung: ISO führt ISO/DIS 25237 im ISO Update als Entwurf zu Health-Informatics-Pseudonymisierung mit DIS-Status.

Impact: Für Digital Health, SaMD, AI Health, EHR-, Register- und Forschungsdatenplattformen wird die Revision ein relevanter Referenzpunkt für pseudonymisierte Gesundheitsdatenflüsse.

Team-Maßnahme: Privacy-, Security-, Data-Engineering- und RA/QA-Teams sollten Pseudonymisierungskonzepte, Schlüsselmanagement, Re-Identifikationskontrollen und Datenflussdokumentation gegen die DIS-Entwicklung prüfen.

Quelle: ISO 25237

3. AAMI ST77 geht in den Final-15-Day-Review-Ballot.

Status: AAMI ST77 befindet sich im Final-15-Day-Review-Ballot und ist nicht final veröffentlicht.

Änderung: AAMI hat einen Final-15-Day-Review-Ballot zu AAMI ST77 gelistet.

Impact: Für Sterilisationscontainer, wiederverwendbare Medizinprodukte und validierte Aufbereitungsprozesse ist das ein spätes Standardsignal, aber noch keine finale neue Anforderung.

Team-Maßnahme: RA/QA-, Reprocessing- und Supplier-Quality-Teams sollten prüfen, ob AAMI ST77 in Normenmatrix, Lieferantenspezifikationen oder Aufbereitungsvalidierung referenziert wird.

Quelle: AAMI ST77

Fazit: Der wichtigste operative Punkt dieser Woche ist nicht ein einzelner neuer Grenzwert, sondern die saubere Steuerung von Standards-Versionen, Nachweisen und technischer Dokumentation.

Wenn Ihr Portfolio Kanada-Zulassungen, Sterilisation oder Gesundheitsdatenverarbeitung umfasst, lohnt sich jetzt ein Standards-Gap-Check.

#MedTech #RegulatoryAffairs #HealthCanada #AAMI #DigitalHealth #SaMD #MedicalDevices

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

Benannte Stellen werden prozessual verbindlicher

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.

Diese Woche steht operative Planbarkeit im Mittelpunkt.

EU / MDR / IVDR / CH / UK / Standards

Diese Woche geht es weniger um neue Schlagzeilen als um operative Planbarkeit in Konformitätsbewertung, Daten-Governance und Produktnachweisen.

1. Benannte Stellen werden prozessual verbindlicher.
Status: Die Durchführungsverordnung (EU) 2026/977 ist veröffentlicht.
Änderung: Sie legt einheitliche Qualitätsmanagement- und Verfahrensanforderungen für Benannte Stellen fest, unter anderem zu Angeboten, Kostenannahmen, Fristen, Monitoring und Rezertifizierungsprüfungen.
Impact: Für MDR- und IVDR-Hersteller werden Submission Readiness, vollständige technische Dokumentation und belastbare Antwortprozesse wichtiger.
Team-Maßnahme: RA, QA, Clinical, PMS und R&D sollten geplante Einreichungen, Rezertifizierungen und Verträge gegen die neuen Prozessanforderungen mappen.
Quelle: EUR-Lex

2. Pseudonymisierung von Gesundheitsdaten bleibt in Bewegung.
Status: ISO/DIS 25237 ist ein Entwurf in der DIS-Abstimmung.
Änderung: Der Entwurf behandelt Pseudonymisierungsdienste für persönliche Gesundheitsinformationen und Anforderungen an vertrauenswürdige Pseudonymisierungsprozesse.
Impact: Für AI-Health, SaMD, EHR-Produkte und klinische Datenplattformen ist das ein relevantes Frühsignal für Daten-Governance und Re-Identifikationskontrollen.
Team-Maßnahme: Data Protection, Security, Clinical Data, Regulatory und Product sollten SOPs, Rollenmodelle und Datenflüsse gegen den DIS-Entwurf vormappen.
Quelle: ISO

3. Dentalnormen rücken näher an Prüfplanung und Labeling.
Status: ISO/DIS 3630-7 und ISO/DIS 21606 sind Entwürfe in der DIS-Abstimmung.
Änderung: Die Entwürfe adressieren Anforderungen und Prüfmethoden für endodontische Ultraschalleinsätze sowie orthodontische Elastomer-Hilfsmittel.
Impact: Für betroffene Dentalhersteller können sich Anforderungen an Produktspezifikationen, technische Dokumentation, Kennzeichnung, Verpackung und Lieferantennachweise weiterentwickeln.
Team-Maßnahme: R&D, Regulatory, Quality, Supplier Quality und Labeling sollten betroffene Produktfamilien identifizieren und Prüfpläne gegen die DIS-Entwürfe spiegeln.
Quelle: ISO

Fazit: Wer Dossiers, Datenflüsse und Prüfpläne sauber strukturiert, reduziert regulatorische Reibung.

Welche dieser Entwicklungen betrifft eure Roadmap gerade am direktesten?

#MedTech #MedicalDevices #MDR #IVDR #RegulatoryAffairs #SaMD #QualityManagement

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

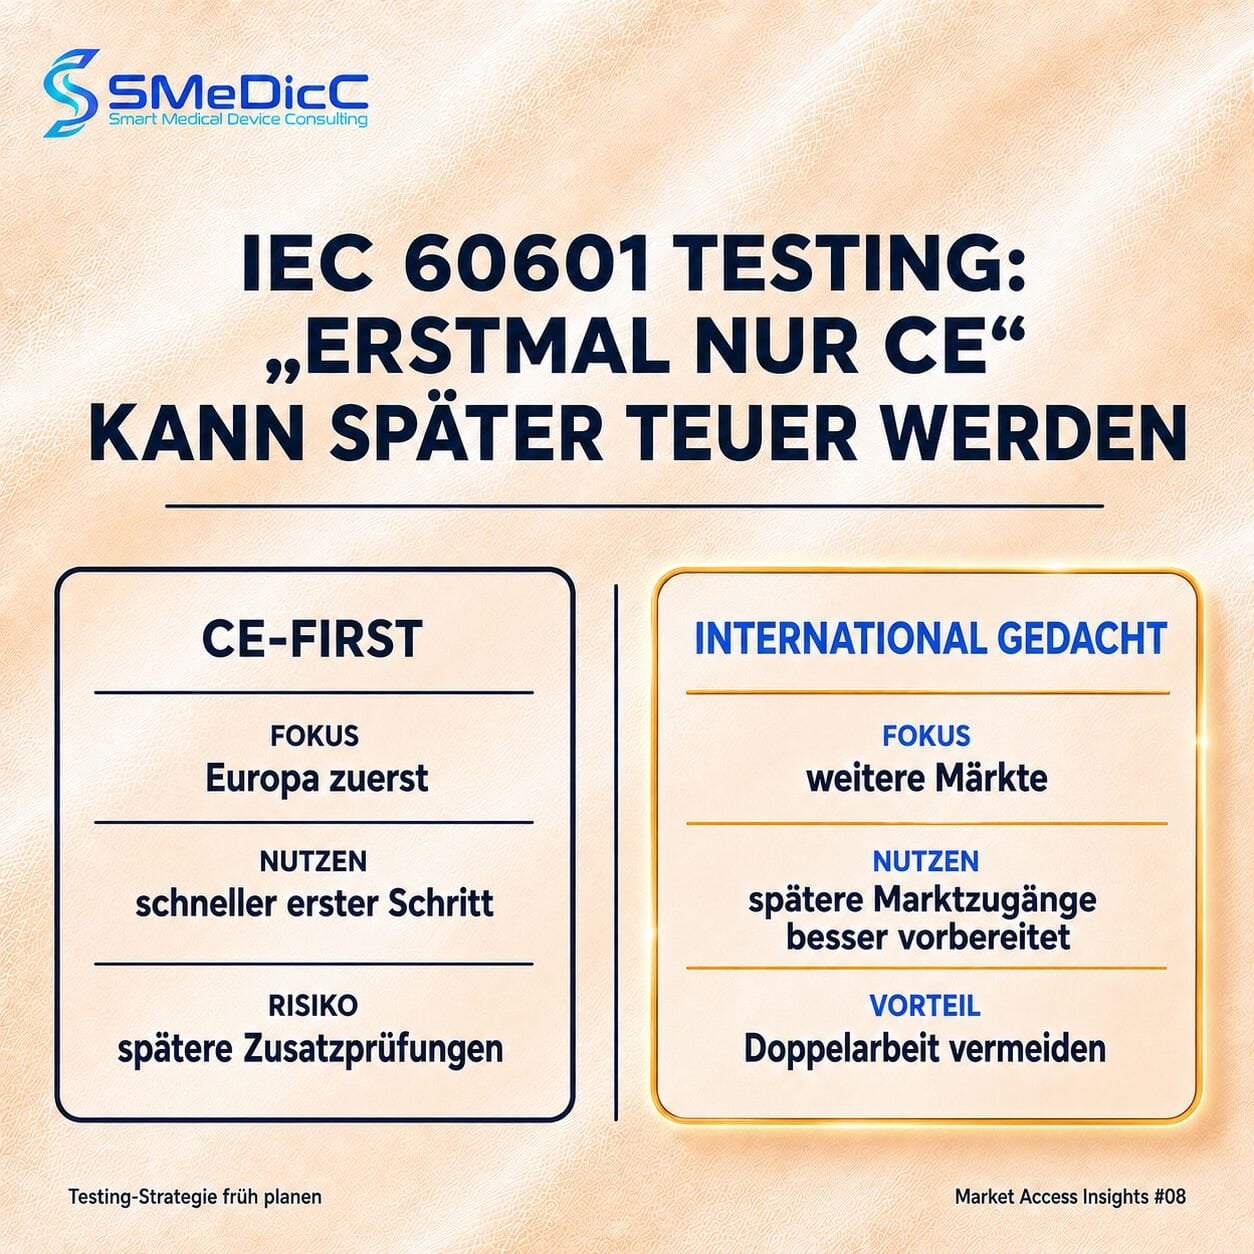
IEC 60601 Testing: Warum „erstmal nur CE“ später teuer werden kann

🚀 SMeDicC Market Access Insights #8

IEC 60601 Testing: Warum „erstmal nur CE“ später teuer werden kann

Viele MedTech-Startups starten mit einem klaren Ziel:

CE-Kennzeichnung.

Das ist absolut nachvollziehbar.

EU zuerst.
Marktvalidierung.
Erste Umsätze.
Investoren-Meilensteine.

Aber bei IEC 60601- und EMV-Testing sollte man früh eine Frage stellen:

Bleibt es wirklich nur bei Europa?

Wenn später Märkte wie USA, Brasilien, UK, Indien oder weitere Länder dazukommen, kann eine reine CE-first-Teststrategie teuer werden.

Nicht, weil CE-first falsch ist.

Sondern weil spätere Märkte beim Testing oft nicht mitgedacht werden.

Dann entstehen später schnell:

• Nachbewertungen
• Zusatzprüfungen
• neue Reports
• erneute Diskussionen mit Laboren
• verlorene Zeit beim internationalen Marktzugang

Unser Ansatz:

CE-first kann sinnvoll sein.

Aber die Testing-Strategie sollte wissen, was danach kommen könnte.

Deshalb prüfen wir früh:

✅ Reicht ein klassischer Test Report?
✅ Ist ein CB Report + CB Certificate sinnvoller?
✅ Welche Zielmärkte sollten berücksichtigt werden?
✅ Welche Produktversion wird getestet?

Die entscheidende Frage ist nicht:

„Machen wir CE oder international?“

Sondern:

„Wie testen wir heute, ohne uns morgen unnötig Wege zu verbauen?“

Plant ihr IEC 60601- oder EMV-Testing?

Dann denkt nicht nur an den ersten Markt.

Denkt auch an den zweiten.

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· HealthTech Wednesday

Continuity of Care bekommt eine aktualisierte Referenzbasis

ob Nutzer mit KI interagieren und wie diese Interaktion nachvollziehbar offengelegt wird.
Team-Maßnahme: Product, Legal, UX, ML und Regulatory sollten Article-50-Touchpoints, Nutzerhinweise und Onboarding-Flows prüfen.
Quelle: AI Act Article 50 Transparency.

Continuity of Care bekommt eine aktualisierte Referenzbasis.
Status: Veröffentlicht
Änderung: ISO 13940:2026 ist veröffentlicht und ersetzt ISO 13940:2015 als Referenz für Terminologie und Begriffssysteme zur Versorgungskontinuität.
Impact: EHR-, PHR-, Care-Coordination- und AI-Health-Produkte brauchen semantische Konsistenz über Versorgungspfad und Datenmodelle hinweg.
Team-Maßnahme: Architecture, Product, Interoperability und Clinical Safety sollten Care-Process-Begriffe, Rollen und Datenmodelle gegen die neue Terminologie prüfen.
Quelle: ISO 13940:2026.

Fazit: Der gemeinsame Nenner dieser Woche ist Nachvollziehbarkeit.
Wenn ihr gerade an AI-Health-, Digital-Health- oder Care-Coordination-Produkten arbeitet, lohnt sich ein kurzer Architektur-Check.
#HealthTech #DigitalHealth #AIHealth #SaMD #AIAct #Interoperability #MedTechRegulation

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

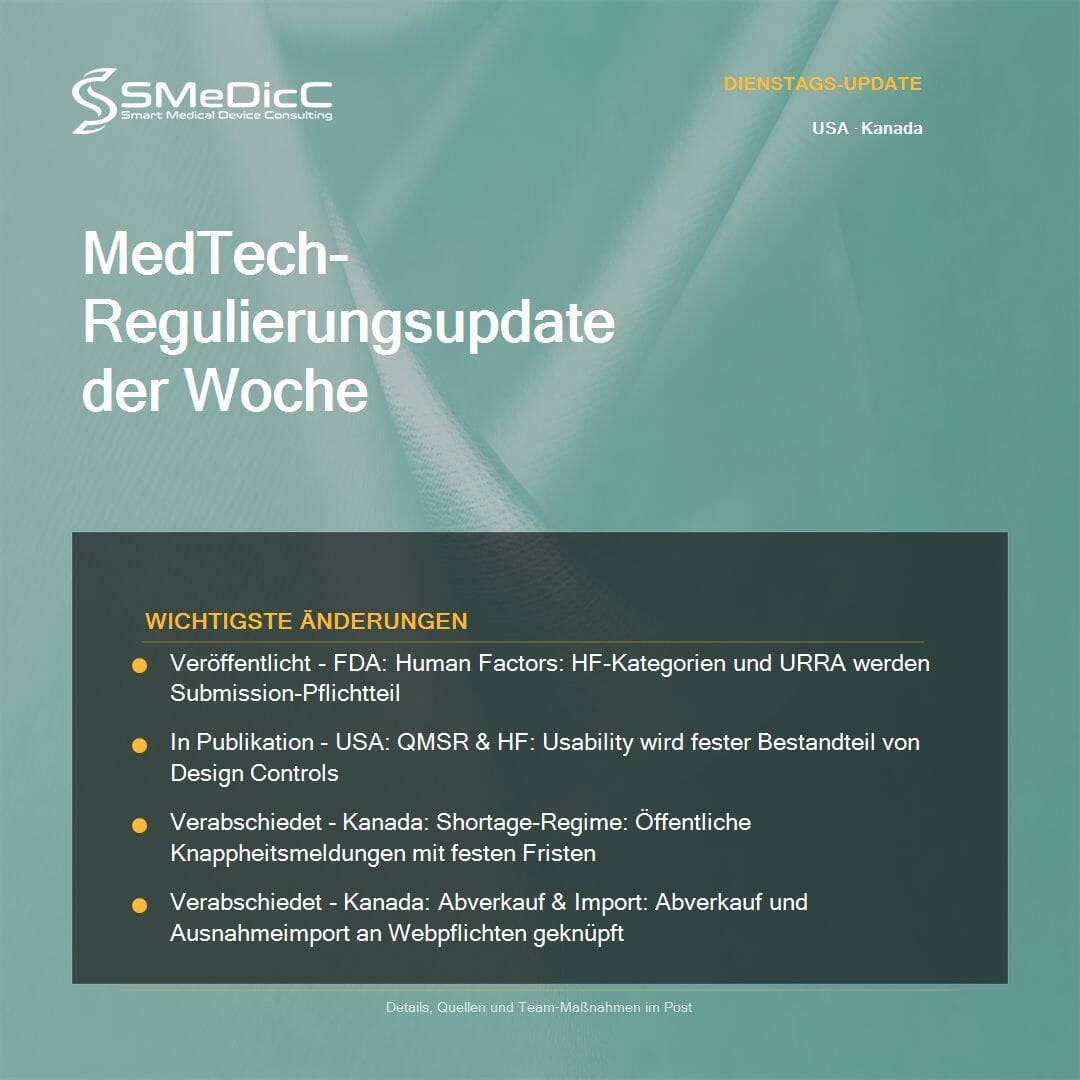
FDA: Human Factors werden ab August Submission-Pflichtteil

Mit dem SMeDicC MedTech Regulatory Radar North America geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.

Diese Woche verschieben FDA und Health Canada den Fokus spürbar in Richtung Usability und Supply-Chain-Transparenz.

USA / Kanada / Standards

FDA: Human Factors werden ab August Submission-Pflichtteil.
Status: Veröffentlicht (finale Leitlinie, anwendbar für neue Submissions nach dem 1. August 2026).
Änderung: Die finale FDA-Leitlinie „Content of Human Factors Information in Medical Device Marketing Submissions“ legt klarer fest, wie Human-Factors-Nachweise und Use-Related Risk Analysis in Submissions dokumentiert werden sollen.
Impact: Teams sollten ihr Portfolio entlang der drei HF-Submission-Kategorien strukturieren und die Nachweise entsprechend ausrichten.
Team-Maßnahme: Das Portfolio entlang der drei HF-Submission-Kategorien clustern und die aktuellen Submission-Pakete prüfen.
Quelle: FDA.

USA: QMSR macht Human Factors zum festen Teil von Design Controls.
Status: In Kraft (QMSR wirksam seit 2. Februar 2026, nun im Zusammenspiel mit der HF-Leitlinie relevant).
Änderung: Mit der Quality Management System Regulation werden Human-Factors- und Usability-Themen noch enger an Design Controls und Change Control gekoppelt.
Impact: Usability Engineering ist nicht mehr ein später Qualitäts-Check, sondern Teil der Entwicklungs- und Change-Control-Logik.
Team-Maßnahme: Change-Control-Workflows explizit mit HF-Entscheidungspunkten verknüpfen.
Quelle: FDA.

Kanada: Neues, öffentliches Shortage-Regime für Medizinprodukte.
Status: Verabschiedet (SOR/2026-96, zentrale Shortage-Pflichten anwendbar ab 17. Juni 2027).
Änderung: SOR/2026-96 erweitert die Medical Devices Regulations um ein neues Rahmenwerk für öffentliches Shortage-Reporting.
Impact: Ab Juni 2027 müssen Hersteller und Importeure ihre Lieferketten- und Meldeprozesse sauber vorbereiten.
Team-Maßnahme: Prüfen, welche Geräte in Kanada auf der neuen Liste geführt werden, und Reporting-Prozesse aufsetzen.
Quelle: Health Canada.

Fazit: Für Nordamerika verschiebt sich der Schwerpunkt weiter von einmaligen Zulassungen zu dauerhafter Evidenz, Usability und Versorgungssicherheit.
Welche dieser Änderungen betrifft euer Portfolio am stärksten? Meldet euch gern für eine konkrete Impact-Einschätzung.
#MedTech #FDA #HealthCanada #RegulatoryAffairs #QMSR #UsabilityEngineering

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

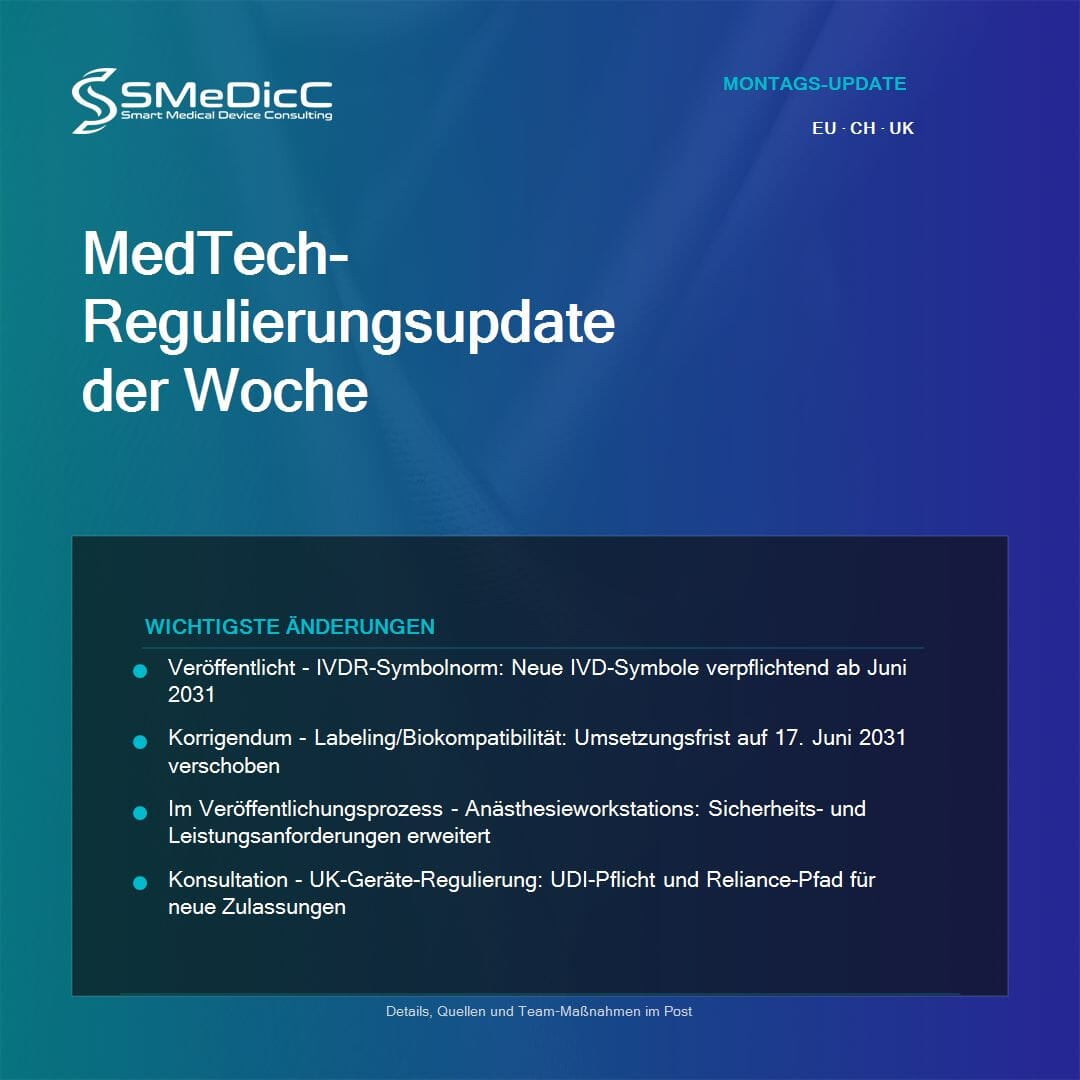
Neue IVD-Symbolnorm ist gesetzt

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.

Diese Woche bringt konkrete Fristverschiebungen, Symbolnormen und einen wichtigen Konsultationsentwurf für UK-Regulierung.

EU / MDR / IVDR / CH / UK / Standards

Neue IVD-Symbolnorm ist gesetzt
Status: Veröffentlicht
Änderung: Die EU hat die harmonisierte Symbolnorm für IVD-Labeling mit der Implementing Decision (EU) 2026/1313 eingeführt. Die neuen Symbole gelten ab 17. Juni 2031.
Impact: Hersteller von IVDs müssen Labeling und eIFUs anpassen, um die Vermutungswirkung für Konformität zu sichern.
Team-Maßnahme: eIFUs und Labeling gegen den neuen Standard prüfen und die Umsetzungsroadmap bis Juni 2031 anpassen.
Quelle: EUR-Lex Decision 2026/1313.

Fristverschiebung bei Labeling und Biokompatibilität
Status: Korrigendum
Änderung: Das Inkrafttreten eines Annex-Punktes der Implementing Decision (EU) 2026/1231 wurde durch ein Corrigendum um zwei Tage auf den 17. Juni 2031 verschoben.
Impact: Unternehmen erhalten minimal mehr Zeit zur Umsetzung der Label- und Biokompatibilitätsanforderungen.
Team-Maßnahme: Projektpläne und technische Dokumentation auf das neue Datum aktualisieren.
Quelle: EUR-Lex Corrigendum 2026/1231R(01).

Neue Sicherheitsanforderungen an Anästhesieworkstations
Status: Im Veröffentlichungsprozess
Änderung: ISO 80601-2-13:2022/Amd 1 mit erweiterten Sicherheits- und Leistungsanforderungen befindet sich im Veröffentlichungsprozess.
Impact: Hersteller sollten Produktentwicklung, Risikomanagement und technische Dokumentation auf die neuen Anforderungen vorbereiten.
Team-Maßnahme: Gap-Analyse durchführen und SOPs für Anästhesiegeräte entsprechend anpassen.
Quelle: ISO 80601-2-13/Amd 1.

Konsultation zur UK-Medizinprodukte-Verordnung 2026
Status: Konsultation (Entwurf)
Änderung: Der MHRA-Entwurf sieht eine UDI-Pflicht, verpflichtende Implantierkarten und einen internationalen Reliance-Pfad für Produkte mit Zulassung in USA/CA/AU vor.
Impact: Hersteller mit GB-Marktzugang müssen ihre Compliance-Strategie in Bezug auf UDI und internationale Zulassungen neu prüfen.
Team-Maßnahme: Regulatory-Teams sollten eine Stellungnahme zum Entwurf erarbeiten und Compliance-GAPs zur EU evaluieren.
Quelle: MHRA WTO notification.

Fazit: Diese Woche stehen Umsetzung und Feinabstimmung im MDR/IVDR-, UK- und Normenumfeld im Vordergrund, vor allem für Labeling, Symbol-Updates und internationale Zulassungspfade.
Welche dieser Änderungen betrifft eure Roadmap? Kommt gerne für eine spezielle Impact-Abfrage auf uns zu.
#MedTech #IVDR #Labeling #RegulatoryAffairs #UKCA #MedicalDevices

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

IEC 60601 Testing: Warum Time-to-Lab eine echte Business-Kennzahl ist

🚀 SMeDicC Market Access Insights #7

IEC 60601 Testing: Warum Time-to-Lab eine echte Business-Kennzahl ist

Viele MedTech-Hersteller vergleichen beim Testing zuerst den Preis.

Aber bei IEC 60601- und EMV-Tests ist der Preis nur die halbe Wahrheit.

Die andere Hälfte ist:

Time-to-Lab.

Also: Wann kommt euer Medizinprodukt tatsächlich ins Labor?

Genau hier liegt oft der eigentliche Engpass.

Jeder Monat Wartezeit kann bedeuten:

• spätere CE-Kennzeichnung
• spätere Markteinführung
• spätere Investorennachweise
• späterer Umsatzstart

Bei klassischen Testhäusern sehen wir häufig:

• Bestandskunden: ca. 6 Monate bis zum Teststart
• Neukunden: teilweise bis zu 18 Monate
• lange Rückfrageschleifen vor Projektstart

Mit unserem SMeDicC Global Testing Network liegt der Teststart in der Regel bei 2–4 Wochen.

Das verändert die Bewertung eines Angebots komplett.

Denn ein günstiger Test bringt wenig, wenn ihr Monate auf den Laborslot wartet.

Die Frage ist also nicht nur:

„Was kostet der Test?“

Sondern:

„Wann bekommen wir belastbares Laborfeedback?“

Time-to-Lab ist keine technische Nebenkennzahl.

Time-to-Lab ist eine Business-Kennzahl.

Plant ihr IEC 60601- oder EMV-Testing?

Dann vergleicht nicht nur den Preis.

Vergleicht auch, wann euer Medizinprodukt tatsächlich ins Labor kommt.

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· HealthTech Wednesday

AI-Act-Transparenz wird für AI-Health-Interfaces operativ

Mit dem SMeDicC HealthTech & AI Health Radar geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für HealthTech-Gründer, Produktteams und regulierungsnahe Entscheidungsträger in EU, DACH und der Schweiz.

Diese Woche werden AI-Act-Transparenz und Interoperabilität für AI-Health-Produkte sehr operativ.

EU / DACH / Schweiz

AI-Act-Transparenz wird für AI-Health-Interfaces operativ.
Status: Veröffentlicht.
Was passiert? Die EU-Kommission konkretisiert die Transparenzpflichten nach Artikel 50 AI Act für interaktive und generative KI-Systeme.
Regulatorische Relevanz: AI-Health-Chatbots, Symptom-Checker, Mental-Health-Bots und generative Patientenkommunikation brauchen belastbare Nutzerhinweise, Markierungen und klare Verantwortlichkeiten zwischen Provider und Deployer.
Produktimplikation: Produkt-, Legal-, Clinical-Safety- und ML-Teams sollten alle KI-gestützten Patientenkontaktpunkte gegen Artikel 50 AI Act mappen.
Quelle: European Commission: Guidelines on transparency obligations for providers and deployers of AI systems.

Versorgungskontinuität bekommt einen aktualisierten ISO-Referenzrahmen.
Status: Veröffentlicht.
Was passiert? ISO 13940:2026 ist veröffentlicht und ersetzt ISO 13940:2015.
Regulatorische Relevanz: Für EHR-, PHR-, HIE-, Care-Coordination- und AI-Health-Produkte wird semantische Interoperabilität stärker zu einer Architektur- und Nachweisfrage.
Produktimplikation: Product-, Architecture-, Clinical-Safety- und Regulatory-Teams sollten Versorgungsprozessmodelle, Terminologie-Mappings und Datenflüsse gegen ISO 13940:2026 prüfen.
Quelle: ISO 13940:2026 - Health informatics - System of concepts to support continuity of care.

Personal Health Decision Support wird über Rollen und Schnittstellen konkreter.
Status: In Veröffentlichung.
Was passiert? ISO 20737 ist in der Veröffentlichungsphase und beschreibt Interoperabilitätsanforderungen für Personal Health Decision Support Services.
Regulatorische Relevanz: Für patientennahe Health Apps, AI-Assistenten, PHR-Services und Remote-Monitoring-Produkte werden Rollenmodell, Datenquellen und Schnittstellenlogik wichtiger.
Produktimplikation: Product-, Data-, Clinical-Safety-, Regulatory- und Interoperability-Teams sollten Datenanbieter, Service Provider, Clients und klinische Verantwortlichkeiten gegen ISO 20737 mappen.
Quelle: ISO 20737 - Health informatics - Interoperability of personal health decision support services.

Fazit: Founder Takeaway: AI-Health-Compliance wandert weiter in UX, Datenmodell und Architektur. Transparenz, semantische Konsistenz und Rollenverteilung sollten nicht erst kurz vor Launch oder Einreichung geklärt werden.

Welche KI-gestützten Patientenkontaktpunkte, Datenflüsse oder Rollenmodelle würdet ihr diese Woche zuerst prüfen?

#HealthTech #DigitalHealth #AIHealth #SaMD #AIAct #Interoperability #MedTechRegulation

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

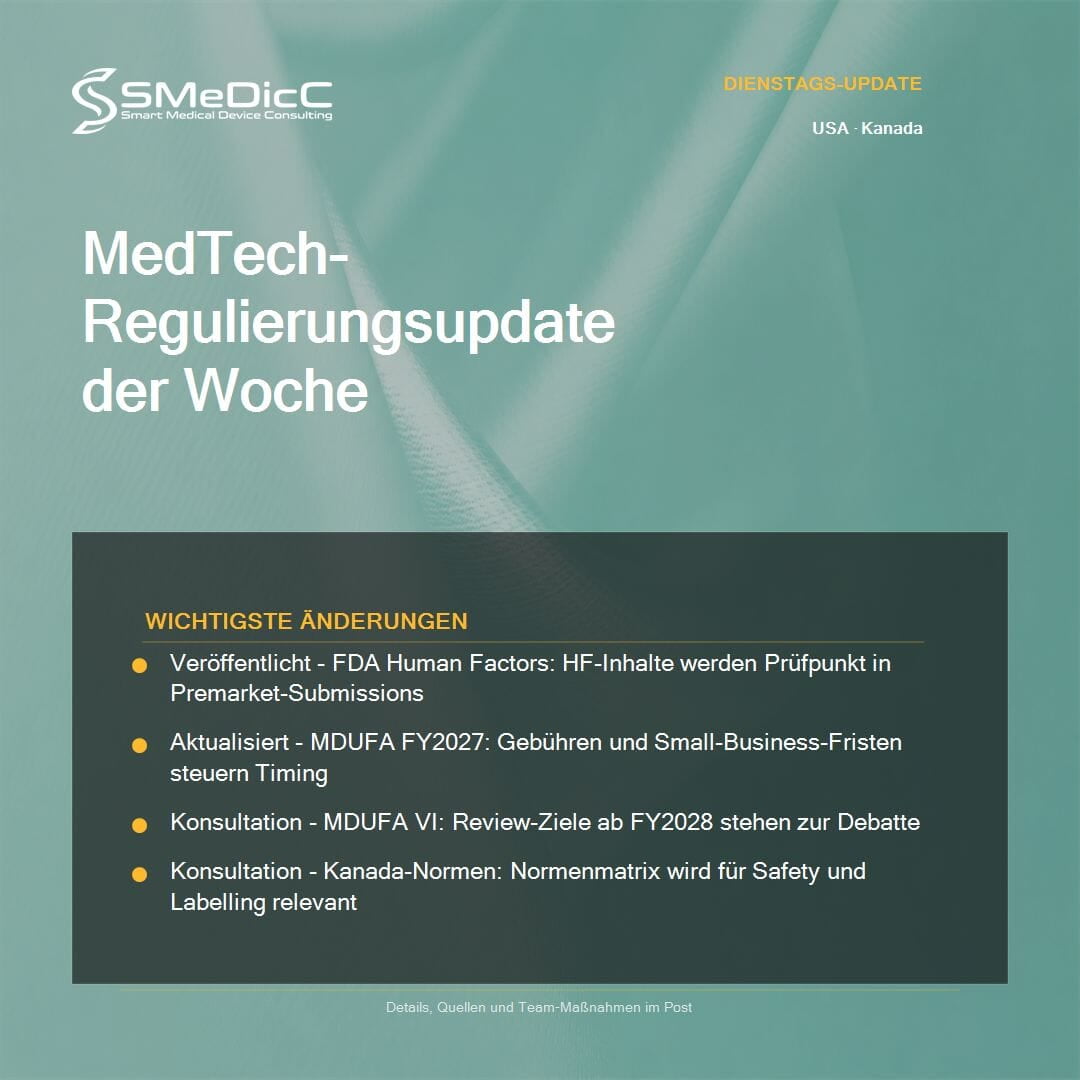
FDA Human Factors werden submissionsrelevant

Mit dem SMeDicC MedTech Regulatory Radar North America geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.
Diese Woche rücken Human Factors, Gebühren, Review-Ziele und Normen näher an die Submission-Planung.

USA / Kanada / Standards

1. FDA Human Factors werden submissionsrelevant.
Status: Die FDA hat Town-Hall-Materialien zur finalen Human-Factors-Guidance veröffentlicht.
Änderung: Die empfohlenen Human-Factors-Inhalte werden für betroffene Einreichungen ab dem 1. August 2026 grundsätzlich erwartet.
Impact: Für 510(k), De Novo, PMA und HDE wird risikobasierte Human-Factors-Dokumentation stärker zum Review-Faktor.
Team-Maßnahme: Regulatory, Usability, Clinical, Risk Management und Product sollten Critical Tasks, HF-Kategorie, Validierungsnachweise und Restrisiken abgleichen.
Quelle: FDA

2. MDUFA FY2027 verändert Budget und Timing.
Status: Die FDA hat die MDUFA-Gebühren für FY2027 aktualisiert.
Änderung: Das neue Small-Business-Request-Fenster ist seit dem 1. August 2026 geöffnet.
Impact: Für FDA-Submissions ab dem 1. Oktober 2026 müssen Teams Gebühren und Small-Business-Timing früh einplanen.
Team-Maßnahme: Regulatory, Finance und Leadership sollten FY2027-Gebühren, Small-Business-Status und Submission-Datum gemeinsam prüfen.
Quelle: FDA

3. MDUFA VI setzt ein frühes Signal für die FDA-Review-Strategie.
Status: Die FDA hat das MDUFA-VI-Public-Meeting durchgeführt und den Draft Commitment Letter zur Diskussion gestellt.
Änderung: Der Entwurf adressiert Performance-Ziele und Prozesse für FY2028 bis FY2032.
Impact: Hersteller erhalten ein frühes Signal zu Review-Zielen, Pre-Submissions, Standardsnutzung, RWE und Digital Health nach 2027.
Team-Maßnahme: Regulatory, Clinical, Digital Health, Standards und Finance sollten Portfolio-Auswirkungen und mögliche Docket-Kommentare prüfen.
Quelle: FDA, Federal Register

4. Health Canada konsultiert die Recognized Standards.
Status: Health Canada konsultiert die Draft List of recognized standards for medical devices bis zum 25. September 2026.
Änderung: Der Entwurf enthält vorgeschlagene Ergänzungen, Aktualisierungen und Streichungen anerkannter Normen.
Impact: Für Kanada-Einreichungen wird die Normenmatrix wichtiger für Safety, Effectiveness und Labelling.
Team-Maßnahme: RA, QA, R&D und Testlabore sollten die kanadaspezifische Normenmatrix und Declaration-of-Conformity-Vorlagen prüfen.
Quelle: Health Canada

Fazit: Die stärksten Themen dieser Woche betreffen nicht nur Regulatory Affairs, sondern auch Budget, Usability Engineering, Normenstrategie, Validierung und Lieferantensteuerung.
Wenn Ihre nächste FDA- oder Health-Canada-Einreichung in den kommenden Quartalen geplant ist, lohnt sich jetzt ein kurzer Cross-Functional-Check.
#MedTech #RegulatoryAffairs #FDA #HealthCanada #MedicalDevices #SaMD #QualityManagement

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

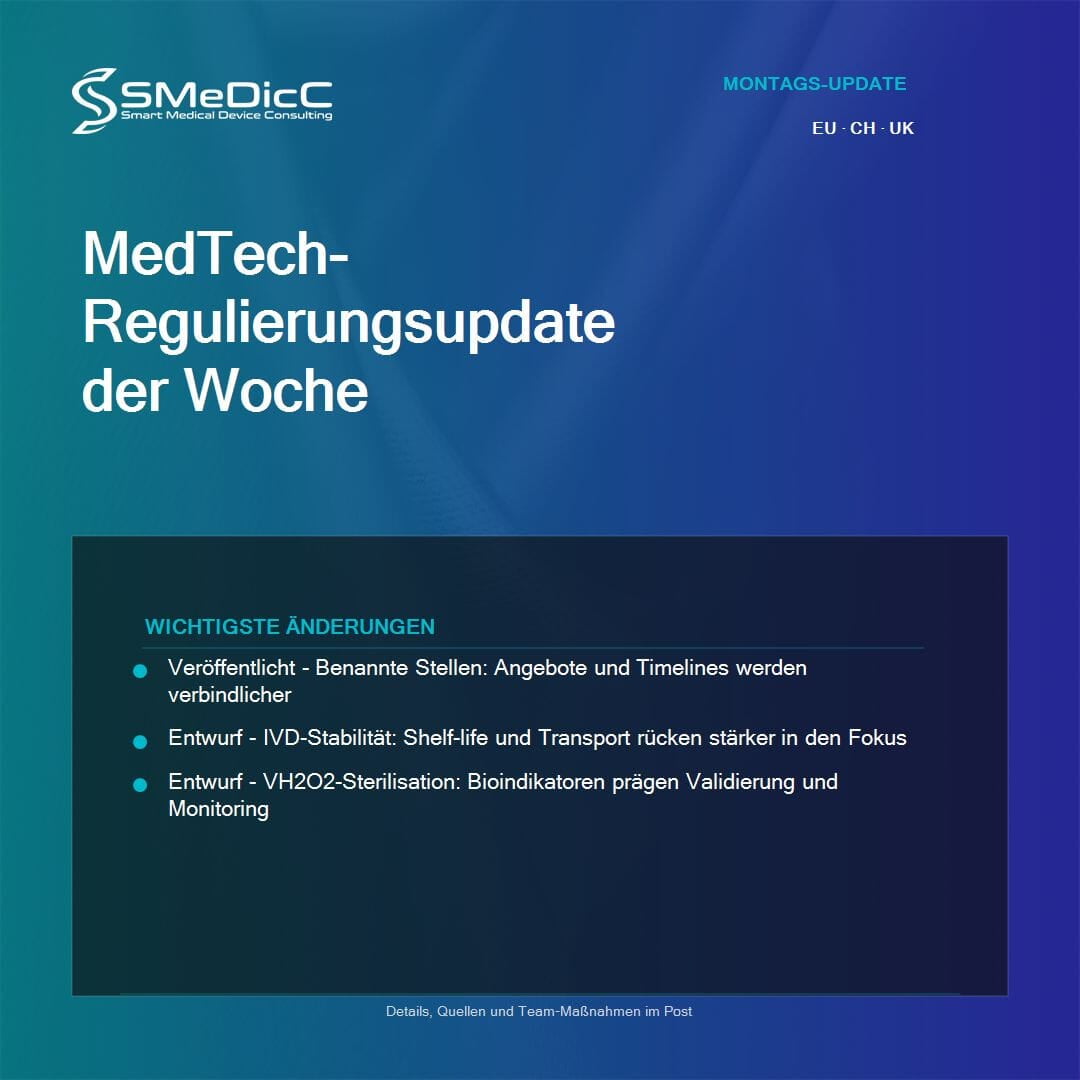
Notified-Body-Prozesse werden strukturierter

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.
Diese Woche geht es um planbarere Konformitätsbewertung und belastbarere Nachweise.

EU / MDR / IVDR / CH / UK / Standards

Diese Woche zählt Submission Readiness besonders.

1. Notified-Body-Prozesse werden strukturierter.
Status: Die Implementing Regulation (EU) 2026/977 ist veröffentlicht.
Änderung: Sie konkretisiert einheitlichere Qualitätsmanagement- und Verfahrensanforderungen für Benannte Stellen unter MDR und IVDR.
Impact: Für Hersteller werden Angebotsphase, Kosten- und Zeittransparenz, Application Review, QMS-Audit, Product Verification, Changes und Re-Zertifizierung planbarer.
Team-Maßnahme: RA/QA-Teams sollten Device Scope, Intended Purpose, Klassifizierung, Konformitätsbewertungsroute, technische Dokumentation, Lieferantenrollen und Antwort-SLAs vor der NB-Anfrage harmonisieren.
Quelle: European Commission.

2. IVD-Stabilitätsnachweise nähern sich dem nächsten Normenstand.
Status: ISO/DIS 23640 ist ein Entwurf, dessen DIS-Abstimmung geschlossen ist.
Änderung: Der Entwurf adressiert Stabilitätsbewertungen für IVD-Reagenzien, darunter Shelf-life, Transport, In-use-Stabilität, Marktüberwachung und Änderungen.
Impact: Für IVD-Hersteller kann der Entwurf Erwartungen an Studien, Claims sowie Lager- und Transportbedingungen prägen.
Team-Maßnahme: RA/QA-, R&D- und Performance-Evaluation-Teams sollten Stabilitäts-SOPs, Studienpläne, Claims sowie Shelf-life- und Transportdaten gegen den DIS-Stand spiegeln.
Quelle: ISO.

3. VH2O2-Sterilisation bekommt ein stärkeres Normensignal.
Status: ISO/DIS 11138-6 ist ein Entwurf, dessen DIS-Abstimmung beendet ist.
Änderung: Der Entwurf behandelt biologische Indikatoren für Sterilisationsprozesse mit verdampftem Wasserstoffperoxid.
Impact: Für Hersteller steriler Medizinprodukte kann der Entwurf Validierungsnachweise, Routineüberwachung und Lieferantennachweise für VH2O2-Prozesse beeinflussen.
Team-Maßnahme: Sterilization-, QA- und Supplier-Quality-Teams sollten eingesetzte Bioindikatoren, Lieferantenspezifikationen und Validierungsprotokolle gegen den Entwurfsstand prüfen.
Quelle: ISO.

Fazit: Der gemeinsame Nenner dieser Woche ist Submission Readiness: Wer Nachweise, Rollen und Dossierlogik früh sauber strukturiert, gewinnt Planbarkeit.

Welche dieser Anforderungen sitzt bei euch gerade am nächsten an der Roadmap?

#MedTech #MedicalDevices #MDR #IVDR #RegulatoryAffairs #QualityManagement #ISO14971

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

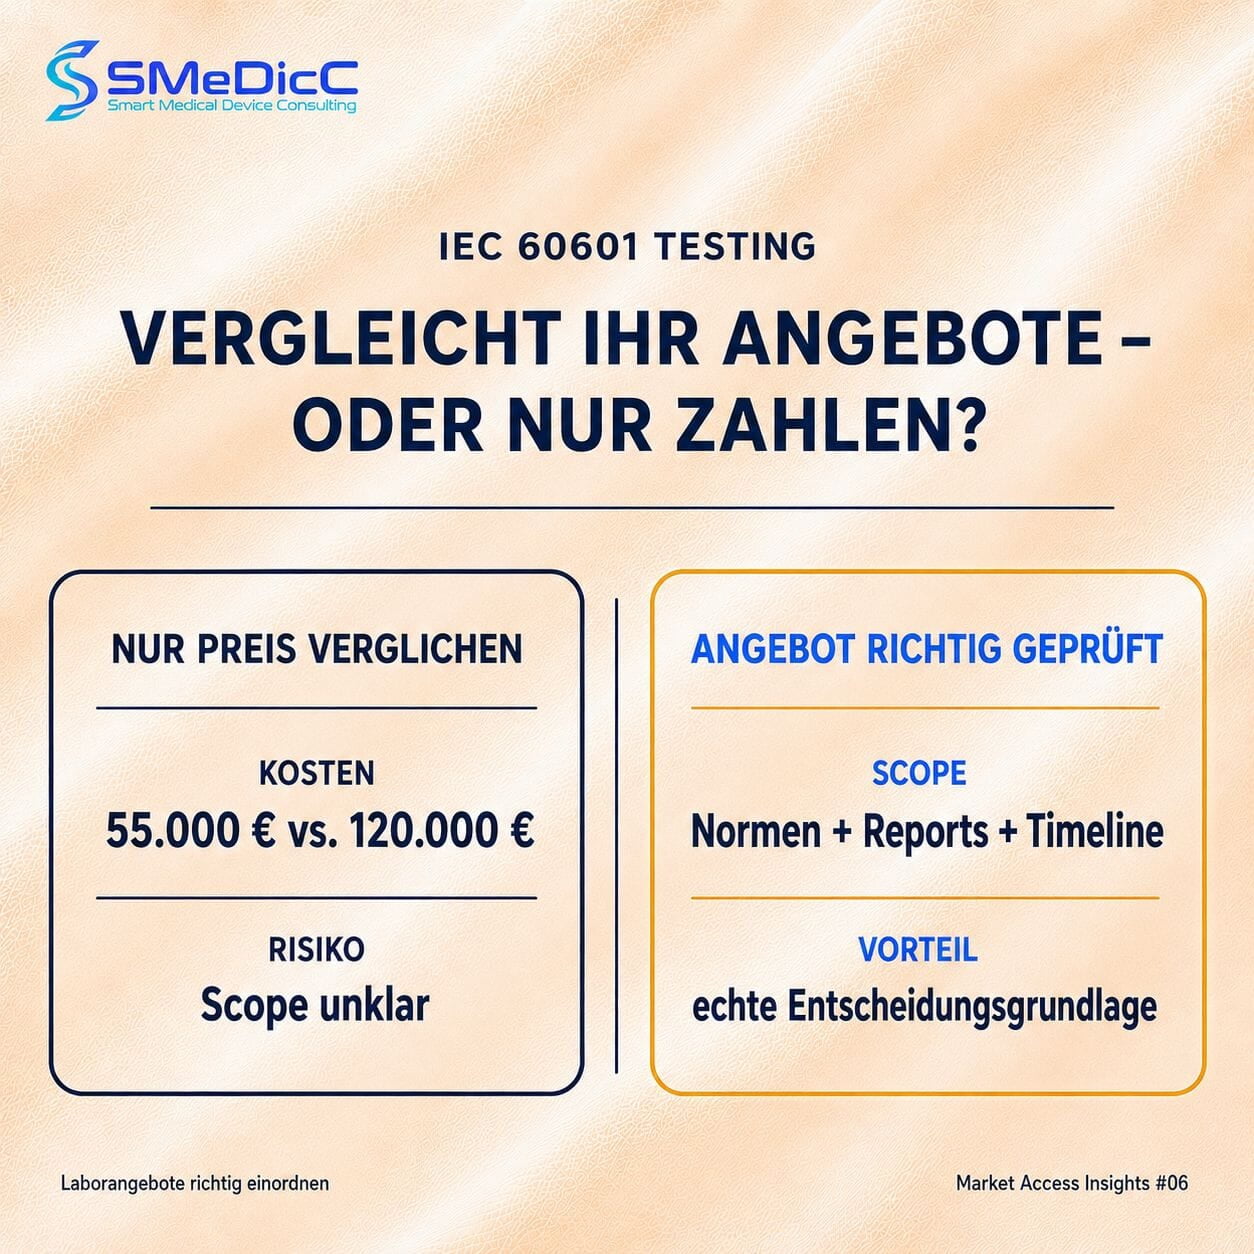
IEC 60601 Testing: Vergleicht ihr wirklich Angebote – oder nur Zahlen?

🚀 SMeDicC Market Access Insights #6

IEC 60601 Testing: Vergleicht ihr wirklich Angebote – oder nur Zahlen?

Viele MedTech-Hersteller holen mehrere Laborangebote ein.

Das ist sinnvoll.

Aber bei IEC 60601- und EMV-Testing ist ein Preisvergleich oft schwieriger, als er aussieht.

Denn zwei Angebote können ähnlich klingen — und trotzdem völlig unterschiedliche Dinge enthalten.

Ein Angebot kann z. B. einschließen:

• IEC 60601-1
• IEC 60601-1-2 / EMV
• CB Report + CB Certificate
• nationale Abweichungen
• Zubehör- und Produktkonfigurationen
• Re-Test-Regelungen
• Review- und Feedback-Schleifen
• konkrete Testslots und Projektlaufzeiten

Ein anderes Angebot nennt vielleicht einen niedrigeren Preis, enthält aber weniger Scope, andere Annahmen oder unklare Zusatzkosten.

Dann vergleicht man nicht wirklich Angebote.

Man vergleicht nur Zahlen.

Genau hier entstehen später Überraschungen:

• zusätzliche Tests
• Nachträge
• längere Wartezeiten
• fehlende Reports
• nicht eingeplante Re-Tests

Der niedrigste Preis ist deshalb nicht automatisch das beste Angebot.

Und das teuerste Angebot ist nicht automatisch das vollständigste.

Die entscheidende Frage ist:

Was ist wirklich enthalten — und was fehlt?

Bei SMeDicC prüfen wir Laborangebote nicht nur nach Preis.

Wir schauen auf:

✅ Normenumfang
✅ Report-Typ
✅ CB-Scheme ja oder nein
✅ Zielmärkte
✅ Zubehör und Konfigurationen
✅ Timeline und Testslot
✅ Re-Test- und Feedback-Logik
✅ mögliche Zusatzkosten

So entsteht eine echte Entscheidungsgrundlage.

Nicht nur ein Preisvergleich.

Ihr habt ein Laborangebot und seid unsicher, ob Scope, Preis und Timeline plausibel sind?

Dann schickt uns den Normenumfang und die Angebotsstruktur.

Wir sagen euch, ob ihr wirklich Äpfel mit Äpfeln vergleicht.

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· HealthTech Wednesday

AI-Act-Transparenz wird zum UX- und Release-Thema

Mit dem SMeDicC HealthTech & AI Health Radar geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für HealthTech-Gründer, Produktteams und regulierungsnahe Entscheidungsträger in EU, DACH und der Schweiz.

Diese Woche wird AI Health sehr produktnah, Transparenz im Interface, Security im Einkauf und AI/ML-Testing wandern direkt in Roadmap

EU / DACH / Schweiz

AI-Act-Transparenz wird zum UX- und Release-Thema.
Status: Veröffentlicht.
Änderung: Die EU-Kommission hat Leitlinien zu den Transparenzpflichten nach Artikel 50 AI Act veröffentlicht.
Impact: Für AI-Health-Chatbots, Symptom-Checker.
Team-Maßnahme: Product, Legal, RA/QA.
Quelle: Guidelines on.

Cybersecurity wird früher zum Beschaffungskriterium.
Status: Veröffentlicht.
Änderung: ENISA hat aktualisierte Cybersecurity-Beschaffungsleitlinien für Krankenhäuser und Gesundheitsdienstleister veröffentlicht.
Impact: Anbieter von Krankenhaus-IT, Cloud-Diensten, SaMD, Telemedizin.
Team-Maßnahme: Security, Sales.
Quelle: ENISA Procurement.

Fazit: Founder Takeaway: AI-Health-Compliance passiert nicht nur im Legal Memo.

Welche dieser drei Baustellen ist bei euch gerade am nächsten an Product, Sales oder Release?

#HealthTech #DigitalHealth #AIHealth #SaMD #AIAct #Cybersecurity #MedTechRegulation

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

Diabetes-DTx bekommt einen konkreteren Klasse-II-Pfad

Mit dem SMeDicC MedTech Regulatory Radar North America geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.

Diese Woche wird es in den USA sehr operativ.

1. Diabetes-DTx bekommt einen konkreteren Klasse-II-Pfad.
Status: Ein Final Order wurde veröffentlicht.
Änderung: Die FDA codifiziert Diabetes Digital Behavioral Therapeutic Devices als Klasse-II-Geräte mit Special Controls.
Impact: Für Diabetes-DTx entsteht ein konkreterer 510(k)-Pfad mit klinischen Daten, Software-V&V, Hazard Analysis und präzisem Labeling.
Team-Maßnahme: Regulatory, Clinical, Product und Software sollten Claims, Evidenzpaket und Labeling gegen 21 CFR 880.5735 prüfen.
Quelle: Federal Register, FDA.

2. TEMPO verbindet Digital Health stärker mit RWD und CMS-Modellen.
Status: Der erste TEMPO-Pilotteilnehmer wurde veröffentlicht.
Änderung: Die FDA hat Dexcom mit dem Dexcom Glucose Health Program als ersten Teilnehmer für den TEMPO-Pilot zu digitalen Gesundheitsgeräten ausgewählt.
Impact: Für Digital-Health-Teams rücken Real-World-Daten, CMS-ACCESS-Modelle und FDA-Enforcement-Discretion enger zusammen.
Team-Maßnahme: Product, Regulatory, Clinical, Data und Market Access sollten RWD-Plan, Intended Use und Monitoring-Konzept gemeinsam prüfen.
Quelle: FDA.

3. eMDR wird zum kurzfristigen Vigilance- und IT-Thema.
Status: Die FDA hat die eMDR-Systemenhancements aktualisiert.
Änderung: Die AEMS-Konsolidierung konkretisiert das Ack-Handling, weil Ack3 und Ack4 erst nach der Implementierung folgen.
Impact: Für MDR-Submitter zählen während des Wartungsfensters Ack-Handling, Fristennachweis und saubere Dokumentation.
Team-Maßnahme: Vigilance, IT und Regulatory Operations sollten eMDR-Prozesse, Ack-Monitoring und H11-Textbausteine sofort prüfen.
Quelle: FDA CDRH eMDR.

4. Neue IVD-Klassifizierungen schärfen Claims und Laienanwendung.
Status: Zwei Final Orders wurden veröffentlicht.
Änderung: Die FDA codifiziert prognostische CKD-Tests und OTC-SARS-CoV-2-Tests für klinische Proben als Klasse-II-IVDs mit Special Controls.
Impact: Für prognostische IVDs und Home-Testing-Produkte werden klinische Performance, Referenzintervalle, Lay-User-Usability, IFU und Labeling-Limitationen zentrale 510(k)-Bausteine.
Team-Maßnahme: IVD-, Clinical-, Human-Factors- und Regulatory-Teams sollten Prognose-Claims, Selbsttest-Claims, Validierungspläne und IFU gegen die neuen CFR-Einträge mappen.
Quelle: Federal Register, FDA.

Fazit: Die FDA übersetzt diese Woche mehrere Themen in konkrete Nachweispflichten für 510(k), RWD, Labeling, Software-V&V und Post-Market-Prozesse.

Wenn Ihr Produkt in Digital Health, DTx, IVD, Home Testing oder MDR-Reporting fällt, lohnt sich jetzt ein kurzer Gap-Check.

#MedTech #FDA #RegulatoryAffairs #DigitalHealth #SaMD #IVD #MedicalDevices

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

Die UDI-Zuweisung bleibt Herstellerverantwortung

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.

Diese Woche wird die Umsetzung sehr konkret.

EU / MDR / IVDR / CH / UK / Standards

UDI-Governance, AI-Transparenz und Studienprozesse rücken direkt in Produkt-, Clinical- und RA/QA-Arbeit.

1. Die UDI-Zuweisung bleibt Herstellerverantwortung.
Status: Das MDCG-Position Paper ist veröffentlicht und endorsed.
Änderung: Die MDCG stellt klar, dass die UDI-Zuweisung rechtlich beim Hersteller bleibt, auch wenn Distributoren Produkte unter eigenem Handelsnamen vermarkten.
Impact: Für Mehrmarken- und Distributor-Modelle werden UDI-DIs, Basic UDI-DI-Strukturen, EUDAMED-Daten und Vertriebsvereinbarungen prüfbarer.
Team-Maßnahme: RA/QA, Regulatory Operations und Commercial sollten UDI-DIs, Label-Herstellerangaben, Issuing-Entity-Accounts und Distributor-Verträge gegen MDCG 2026-5 prüfen.
Quelle: MDCG.

2. AI-Act-Transparenz wird produktnah.
Status: Die Leitlinien der EU-Kommission sind veröffentlicht.
Änderung: Die Leitlinien konkretisieren Transparenzpflichten nach Art. 50 AI Act für interaktive, generative und wahrnehmbar KI-vermittelte Funktionen.
Impact: Für AI-Health- und SaMD-Produkte wird Transparenz ein konkreter Design- und QMS-Punkt.
Team-Maßnahme: Product, Regulatory, Legal, UX und Data Science sollten betroffene AI-Flows, Transparenztexte und technische Markierungslösungen gegen Art. 50 AI Act mappen.
Quelle: European Commission.

3. UK-Studienplanung bleibt eng mit EU-MDR verknüpft.
Status: Die MHRA-Guidance ist aktualisiert.
Änderung: Die Guidance wurde neu strukturiert und ergänzt, wann eine klinische Prüfung von Medizinprodukten in Great Britain erforderlich ist.
Impact: Für GB-/NI-Studien wird die EU-MDR-Schnittstelle wichtiger, weil Einreichungsstrategie und Evidenzlogik sauber abgestimmt werden müssen.
Team-Maßnahme: Clinical, Regulatory und QA sollten Studienklassifikation, MHRA-Einreichungspfad, SAE-Prozesse und CE-/UKCA-Argumentation abgleichen.
Quelle: MHRA.

4. Schweizer IVD-Leistungsstudien werden terminologisch schärfer.
Status: Das Swissmedic-Merkblatt ist aktualisiert.
Änderung: Version 5.5 ergänzt Informationen und einen Verweis auf IMDRF-Adverse-Event-Terminologie.
Impact: Für IVD-Studien mit Schweiz-/EU-Bezug wird das Sicherheitsreporting stärker terminologie- und IVDR-nah geführt.
Team-Maßnahme: Clinical, Regulatory und Safety sollten SAE-/Device-Deficiency-Prozesse, CE-Status und Studienkategorisierung gegen Version 5.5 prüfen.
Quelle: Swissmedic.

Fazit: Der Schwerpunkt dieser Woche liegt nicht auf neuen Schlagworten, sondern auf Verantwortung, Nachweislogik und operativer Prüfbarkeit.

Welche dieser Änderungen liegt bei euch gerade am nächsten an Produktdesign, Studienplanung oder Regulatory Operations?

#MedTech #MedicalDevices #MDR #IVDR #AIAct #RegulatoryAffairs #QualityManagement

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

IEC 60601 Testing: Was darf vor dem Labortest noch unfertig sein – und was nicht?

🚀 SMeDicC Market Access Insights #5

IEC 60601 Testing: Was darf vor dem Labortest noch unfertig sein – und was nicht?

Nach dem letzten Post kam die logische Anschlussfrage:

Wenn früheres Testing sinnvoll sein kann — was muss dann vor dem ersten Laborslot wirklich fertig sein?

Die kurze Antwort:

Nicht alles muss perfekt sein.

Aber das Labor braucht ein testfähiges Dokumentenpaket.

Viele MedTech-Hersteller verlieren Monate, weil sie versuchen, die gesamte technische Dokumentation vor dem Teststart vollständig zu finalisieren.

Andere starten zu früh — ohne die Unterlagen, die das Labor wirklich braucht.

Beides kann Zeit kosten.

Unser Ansatz liegt dazwischen:

so früh wie möglich ins Labor, aber nicht unvorbereitet.

Vor dem Teststart sollten mindestens diese Unterlagen in einem testfähigen Stand vorliegen:

• IFU / Gebrauchsanweisung
• technische Produktbeschreibung
• Liste der anwendbaren Normen / Prüfumfang
• Produktkonfigurationen und Zubehörliste
• Blockdiagramm / elektrische Architektur
• Risikomanagementakte oder testrelevanter Auszug
• Definition der Essential Performance / wesentlichen Leistungsmerkmale
• sicherheitsrelevante Komponenten und Zertifikate
• EMV-Testsetup und Pass-/Fail-Kriterien
• Software- / Firmware-Versionen, falls relevant
• Zielmärkte / CB-Scheme ja oder nein

Was dagegen oft parallel weiterlaufen kann:

• Doku-Feinschliff
• Formatierungen
• QMS-Querverweise
• interne Freigabeläufe
• nicht testkritische Kapitel der technischen Dokumentation

Der entscheidende Punkt ist:

Testbereit heißt nicht dokumentationsperfekt.

Testbereit heißt:

Das Labor hat alles, was es braucht, um sinnvoll zu prüfen.

Die Frage ist also nicht:

„Ist unsere technische Dokumentation vollständig fertig?“

Sondern:

„Hat das Labor alles, was es für diesen Testlauf wirklich braucht?“

Ihr seid unsicher, ob ihr testbereit seid?

Dann schickt uns eure Normenliste.

Wir sagen euch, welche Unterlagen vor dem Laborslot wirklich kritisch sind.

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· HealthTech Wednesday

KI in EU-HTA-Dossiers wird governance-pflichtig

Mit dem SMeDicC HealthTech & AI Health Radar geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für HealthTech-Gründer, Produktteams und regulierungsnahe Entscheidungsträger in EU, DACH und der Schweiz.

Diese Woche wird Nachvollziehbarkeit in Evidenz-, Identitäts- und Software-Safety-Prozessen besonders konkret.

EU / DACH / Schweiz

KI in EU-HTA-Dossiers wird governance-pflichtig.
Status: Veröffentlicht.
Änderung: Der HTACG hat Grundsätze für den Einsatz von KI bei der Erstellung von JCA-Dossiers veröffentlicht und verlangt Verantwortlichkeit, menschliche Aufsicht, Transparenz und nachvollziehbares Reporting.
Impact: Für AI-Health-, SaMD- und IVD-Teams wird KI-gestützte Evidenzarbeit nur dann belastbar, wenn Tool-Nutzung, Versionen, Zwecke, Prompts und fachliche Kontrolle sauber dokumentiert sind.
Team-Maßnahme: Regulatory, Market Access und Data Science sollten JCA- und Evidence-SOPs um KI-Nutzung, Prompt-Archivierung und Human-Oversight-Kontrollen ergänzen.
Quelle: General principles on the use of Artificial Intelligence in the preparation of dossiers for Joint Clinical Assessments.

EU-HTA-Beratung für Medizinprodukte wird operativer.
Status: Aktualisiert.
Änderung: Die EU-Kommission hat die Einreichungsvorlage für Joint Scientific Consultations zu Medizinprodukten und IVDs aktualisiert.
Impact: Für SaMD-, IVD- und AI-Health-Produkte rückt frühe HTA-Evidenzplanung näher an konkrete Dossierarbeit, Timelines und sichere HTA-IT-Einreichungen heran.
Team-Maßnahme: Clinical, Regulatory und Market Access sollten geplante Beratungsanträge gegen die aktualisierte Vorlage und die HTACG-Zeitfenster prüfen.
Quelle: Submission request template for medical devices and IVDs.

Health-Software- und Datenarchitektur bekommen neue Standardsignale.
Status: Veröffentlicht und in Überprüfung.
Änderung: ISO/TS 22220:2026 wurde für Identifikation im Gesundheitswesen veröffentlicht, und IEC 82304-1:2016 befindet sich in systematischer Überprüfung.
Impact: Für EHR-, Register-, Telehealth-, AI-Health- und SaMD-nahe Produkte werden Identitätsqualität, Stammdaten-Governance, Product Safety, Security und Lifecycle-Controls noch stärker zu Architektur- und Nachweisthemen.
Team-Maßnahme: Product, Data Architecture, Privacy, RA/QA und Security sollten Identitätsdatenmodelle gegen ISO/TS 22220:2026 prüfen und IEC 82304-1 in der Standards-Watchlist markieren.
Quelle: ISO/TS 22220:2026 und IEC 82304-1:2016.

Fazit: Founder Takeaway: Der gemeinsame Nenner dieser Woche ist Nachvollziehbarkeit. KI-Nutzung, Evidenzplanung, Identitätsdaten und Health-Software-Safety müssen so dokumentiert sein, dass Product, Regulatory, Clinical Evidence und Security dieselbe Story erzählen.

Wo braucht euer Team gerade den nächsten Cross-Functional-Check: KI-Evidenz, HTA-Beratung, Identitätsdaten oder Health-Software-Safety?

#HealthTech #DigitalHealth #AIHealth #SaMD #EUHTA #Interoperability #MedTechRegulation

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

Das FDA-ASCA-Programm rückt Richtung permanenten Betrieb

Diese Woche geht es um FDA-Submission-Strategie, kanadische Class-III/IV-Dossiers und Software-Lifecycle-Prozesse.

1. Das FDA-ASCA-Programm rückt Richtung permanenten Betrieb.
Status: Die FDA führt eine Konsultation zur ASCA-Informationssammlung durch.
Änderung: Die FDA signalisiert Draft-Guidance-Updates für den Übergang vom Pilotprogramm zum permanenten Programm.
Impact: Für standardbasierte FDA-Submissions kann ASCA ein Baustein für belastbarere Prüfberichte und effizientere Reviews bleiben.
Team-Maßnahme: Regulatory-, QA- und Testteams sollten ASCA-Nutzung, Prüflaborstrategie und geplante Declarations of Conformity gegen die Konsultation spiegeln.
Quelle: FDA ASCA.

2. Health Canada schärft die Class-III/IV-Dossierqualität.
Status: Die Notice to industry ist veröffentlicht.
Änderung: Health Canada fordert erforderliche Informationen, klare Evidence Summaries und inhaltliche Kontrolle AI-generierter Zusammenfassungen.
Impact: Für kanadische High-Risk-Einreichungen werden Dossierumfang, Redundanz, Datenkonsistenz und Traceability unmittelbar reviewkritisch.
Team-Maßnahme: Submission-Teams sollten Templates, Evidence Summaries und AI-Nutzungsprozesse auf Relevanz, Konsistenz und Rückführbarkeit zu Primärdaten prüfen.
Quelle: Health Canada Notice to industry.

3. Kanadische Rückrufe zeigen Software- und Firmware-Risiken im Feld.
Status: Mehrere Health-Canada-Type-II-Rückrufe sind veröffentlicht.
Änderung: Die Rückrufe betreffen ECG-Software, Systemzustände, Kompatibilität und firmwaregesteuerte Bewegung.
Impact: Für SaMD, Embedded Software und vernetzte Diagnostik werden Standby-/Resume-Szenarien, Sampling-Parameter, Kompatibilitätsmatrizen und Nutzerhinweise zu konkreten Post-Market-Themen.
Team-Maßnahme: Software-, V&V-, Clinical-Safety- und Post-Market-Teams sollten Risikoakten, Regressionstests, Field-Safety-Prozesse und Kompatibilitätsannahmen gegen diese Fehlertypen prüfen.
Quelle: Health Canada recalls.

4. Zentrale Software-Standards gehen in die systematische Überprüfung.
Status: IEC 62304:2006 und IEC 82304-1:2016 befinden sich in systematischer Überprüfung.
Änderung: Der Review kann über Bestätigung, Revision oder weitere Maßnahmen für diese Software- und Health-Software-Standards entscheiden.
Impact: Für SaMD- und Health-Software-Teams ist das noch kein finaler Normwechsel, aber ein klares Signal für aktive Lifecycle-Kontrolle.
Team-Maßnahme: Teams sollten IEC-62304-Prozesslandkarten, SOUP-Handling, Produkt-Safety-Argumentation, Release-Prozesse und Decommissioning-Nachweise auf Aktualisierungsfähigkeit prüfen.
Quelle: ISO/IEC.

Fazit: Diese Woche zählt weniger die große Einzeländerung als die Fähigkeit, Prüfberichte, Dossiers, Softwarezustände und Lifecycle-Nachweise sauber zu kontrollieren.

Wenn euer Produkt in FDA-Submissions, Kanada Class III/IV oder softwareintensive MedTech fällt, lohnt sich jetzt ein kurzer Gap-Check zwischen Regulatory, Clinical, Market Access, Finance, Product und Security.

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

EU-HTA macht Dossierprozesse prüfbarer

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.
Diese Woche wird Regulierung sehr operativ.

EU / MDR / IVDR / CH / UK / Standards

Diese Woche rücken EU-HTA-Dossiers, Schweizer Produktkosten, UKCA-Planung und Software-Standards näher an konkrete Teamprozesse.

1. EU-HTA macht Dossierprozesse prüfbarer.
Status: Veröffentlicht, adoptiert und aktualisiert.
Änderung: Der HTACG hat Grundsätze für KI-Nutzung in JCA-Dossiers veröffentlicht, und die EU-Kommission hat das Submission Request Template für Medizinprodukte und IVDs aktualisiert.
Impact: Hersteller müssen KI-gestützte Evidenzsynthesen, klinische Evidenzplanung und Market-Access-Abstimmung nachvollziehbarer dokumentieren.
Team-Maßnahme: Regulatory, Clinical, Market Access und Data Science sollten KI-Offenlegung, Human Oversight und Template-Mapping gemeinsam prüfen.
Quelle: European Commission, HTACG.

2. swissdamed bekommt eine konkrete Gebührenlogik.
Status: Veröffentlicht.
Änderung: Swissmedic hat die Gebührenlogik für die verpflichtende Produktregistrierung in swissdamed konkretisiert.
Impact: Für Hersteller mit Schweizer Marktzugang wird UDI-Datenqualität auch budget- und CH-REP-relevant.
Team-Maßnahme: Regulatory Operations sollte UDI-DIs, Produktstatus, CH-REP-Abrechnung und Budgetplanung rechtzeitig bereinigen.
Quelle: Swissmedic.

3. UKCA-Planung hängt weiter am Approved-Body-Scope.
Status: Aktualisiert.
Änderung: Die MHRA hat die Liste der UK Approved Bodies für Medizinprodukte mit neuen Scope-Informationen aktualisiert.
Impact: Für Hersteller mit GB-Marktzugang kann sich die Auswahl oder Planung der UKCA-Konformitätsbewertung ändern.
Team-Maßnahme: RA/QA-Teams sollten Approved-Body-Scope, UKCA-Zeitplan und CE-Parallelstrategie kurzfristig abgleichen.
Quelle: MHRA.

4. Software- und Netzwerkstandards gehen in Review.
Status: Systematische Überprüfung gestartet.
Änderung: IEC 62304:2006 und IEC 80001-1:2021 sind in systematischer Überprüfung.
Impact: Für SaMD, Embedded Software und vernetzte Medizinprodukte ist das noch keine neue Anforderung, aber ein Signal für künftige Lifecycle-, Safety- und Security-Erwartungen.
Team-Maßnahme: Software-, Product-Security- und RA/QA-Teams sollten Normenmatrix, Netzwerk-Risikodokumentation und Verantwortlichkeiten reviewfähig halten.
Quelle: ISO.

Fazit: Diese Woche geht es weniger um neue Schlagworte als um Governance im Detail.

Welche dieser Baustellen liegt bei euch gerade am nächsten an der Roadmap?

#MedTech #MedicalDevices #MDR #IVDR #EUHTA #SaMD #RegulatoryAffairs
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

Was kostet mehr: eine gezielte Testrunde oder Monate interner Unsicherheit?

🚀 SMeDicC Market Access Insights #4

Was kostet mehr: eine gezielte Testrunde oder Monate interner Unsicherheit?

Viele MedTech-Hersteller optimieren ihr Medizinprodukt vor dem ersten Labortest so lange, bis möglichst jeder Unsicherheitsfaktor beseitigt ist.

Der Gedanke ist verständlich:

Niemand möchte unnötige Re-Tests.

Aber bei IEC 60601- und EMV-Tests bleibt oft eine entscheidende Frage offen:

Teilt das Prüflabor eure Einschätzung später auch?

Genau hier entstehen lange interne Schleifen.

Normenpunkte werden diskutiert.
Dokumentation wird überarbeitet.
Technische Details werden angepasst.

Und trotzdem bleibt bei einzelnen Punkten Unsicherheit.

Unser Ansatz ist deshalb oft pragmatischer:

Früher testen.
Schneller lernen.
Gezielt nachbessern.

Eine zusätzliche Testrunde ist dann nicht automatisch ein Fehler.

Sie kann wirtschaftlich sinnvoller sein als monatelange interne Optimierung ohne echtes Laborfeedback.

Voraussetzung ist natürlich:

• schnelle Testkapazitäten
• überschaubare Kosten pro Testrunde
• kurze Feedback-Schleifen mit dem Prüflabor
• schnelle technische Updates und Gap Closing

Genau dafür nutzen wir unser SMeDicC Global Testing Network.

Die entscheidende Frage ist nicht:

„Wie vermeiden wir jede weitere Testrunde?“

Sondern:

„Welche Testing-Strategie bringt unser Medizinprodukt am schnellsten und sinnvollsten zur Zertifizierung?“

Was ist für euch der richtige Zeitpunkt für IEC 60601- oder EMV-Testing?

Wenn ihr unsicher seid, ob euer Medizinprodukt bereits testbereit ist, lohnt sich eine strategische Einschätzung vor dem ersten Laborslot.

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· HealthTech Wednesday

swissdamed wird für Schweizer Medizinprodukte und IVDs verpflichtend

Mit dem SMeDicC HealthTech & AI Health Radar geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für HealthTech-Gründer, Produktteams und regulierungsnahe Entscheidungsträger in EU, DACH und der Schweiz.

Diese Woche wird es sehr operativ: Produktdaten, AI-Act-Klassifikation und belastbare Daten- beziehungsweise NLP-Evaluation rücken näher an die Produkt-Roadmap.

EU / DACH / Schweiz

1. swissdamed wird für Schweizer Medizinprodukte und IVDs verpflichtend.
Status: Veröffentlicht.
Änderung: Swissmedic macht die Produktregistrierung im swissdamed UDI Devices Modul ab dem 1. Juli 2026 verpflichtend. Für die meisten Produkte gilt eine Übergangsfrist.
Quelle: Swissmedic-Mitteilung swissdamed.

2. AI-Act-Hochrisiko-Klassifikation wird für AI Health konkreter.
Status: Aktualisiert.
Änderung: Die EU-Kommission hat ihre Orientierung zu Hochrisiko-Systemen unter dem AI Act aktualisiert und verweist auf draft Guidelines und praktische Beispiele.
Quelle: Guidelines for providers.

3. Standardsignale für EHR-Kommunikation und medizinische NLP-Evaluation nehmen Fahrt auf.
Status: In Entwicklung.
Änderung: ISO/DIS 13606-1 ist in die DIS-Abstimmung gegangen, und ISO/IEC DIS 23282 wurde als DIS für Evaluationsmethoden präziser NLP-Systeme registriert.
Quelle: ISO/DIS 13606-1 und ISO/IEC DIS.

Fazit: Founder Takeaway: Wer HealthTech oder AI Health baut, sollte Produktdaten, Klassifikation und Validierung nicht als separate Baustellen sehen.

Welche dieser Baustellen sitzt bei euch gerade am nächsten an der Roadmap?

#HealthTech #DigitalHealth #AIHealth #SaMD #MedTechRegulation

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

FDA-CDS-Software wird operativer eingeordnet

Mit dem SMeDicC MedTech Regulatory Radar North America geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.

FDA-CDS-Software wird operativer eingeordnet.
Status: Aktualisiert.
Änderung: Die FDA hat ihre FAQ zu Clinical Decision Support Software aktualisiert und Beispiele zu Non-Device-CDS, Enforcement Discretion, regulierten.
Quelle: FDA, Clinical Decision Support.

FDA-TAP steht allen OHTs offen.
Status: Scope erweitert.
Änderung: Die FDA hat den TAP-Pilot auf alle Offices of Health Technologies für geeignete Breakthrough- und STeP-Geräte ausgeweitet.
Quelle: FDA, TAP Pilot Enrollment.

FDA codifiziert Special Controls für opioidbezogenes Oxygenation-Monitoring.
Status: Veröffentlicht.
Änderung: Die FDA hat 21 CFR 868.2250 für Monitore zur Erkennung opioidbedingter Beeinträchtigung der Oxygenierung mit Sensorhardware und Softwarealgorithmen.
Quelle: Federal Register.

Fazit: Der rote Faden dieser Woche ist Granularität: FDA und Health Canada schauen sehr konkret auf einzelne Softwarefunktionen und Datenflüsse.

Wenn Ihr Produkt SaMD, IVD-Software, sensorbasiertes Monitoring oder wiederverwendbare Instrumente betrifft, lohnt.

#MedTech #RegulatoryAffairs #FDA #HealthCanada #SaMD #IVD #MedicalDevices
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

Swissdamed macht UDI-Registrierung operativ verbindlich

dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.

Diese Woche stehen operative Daten-, Studien- und Dokumentationsprozesse im Fokus.

EU / MDR / IVDR / CH / UK / Standards

Diese Woche ist besonders relevant für Teams mit Schweiz-Geschäft.

1. Swissdamed macht UDI-Registrierung operativ verbindlich.
Status: Swissmedic hat das Benutzerhandbuch für das swissdamed UDI Devices Module in Version 4.0 veröffentlicht.
Änderung: Das Handbuch beschreibt XML-Upload, Online-Editor, M2M-Registrierung, Marktstatus, Versionierung, Discard-Funktion, Mandatsübertragung und Legacy-Mapping.
Impact: Hersteller müssen UDI-Daten eigenständig in swissdamed hochladen, auch wenn Daten weitgehend aus EUDAMED vorbereitet werden können.
Team-Maßnahme: RA, Master Data, IT und Schweizer Bevollmächtigte sollten UDI-Datenmodell, EUDAMED-Export, Mandate, Marktstatus und Legacy-Mapping gegen das Handbuch prüfen.
Quelle: Swissmedic.

2. Schweizer IVD-Leistungsstudien werden stärker operationalisiert.
Status: Swissmedic hat das aktualisierte Vorgabedokument zu IVD-Leistungsstudien in der Juli-Liste geführt.
Änderung: Das Merkblatt unterscheidet CE-markierte On-label-Nutzung, Off-label-Nutzung, nicht CE-markierte IVDs, verbotene IVDs und reine Auslands- oder Probentransfer-Konstellationen.
Impact: Für IVD-Sponsoren werden Studienkategorie, CE-Status, IVDR-Bezug und Kategorie-C-Pflichten zu zentralen Planungsfaktoren.
Team-Maßnahme: Clinical, Regulatory und Study Operations sollten jeden Schweizer Performance-Study-Case gegen Entscheidbaum, IVDR-Nachweise, EMDN-Code, GSPR-Liste und Einreichpflichten mappen.
Quelle: Swissmedic.

3. ISO 14971 bekommt ein neues Guidance-Projekt.
Status: ISO hat ISO/AWI TS 24971-1 als neues Approved Work Item registriert.
Änderung: Der geplante Teil 1 adressiert die allgemeine Anleitung zur Anwendung von ISO 14971:2019 und soll ISO/TR 24971:2020 ersetzen.
Impact: Für Hersteller ist das ein frühes Signal, dass sich die praktische Guidance zu Risikomanagement und ISO-14971-Anwendung neu strukturieren kann.
Team-Maßnahme: RA/QA-Teams sollten ISO/TR-24971-Verweise in SOPs, Risikoakten und Templates markieren und die weitere Entwicklung monitoren.
Quelle: ISO.

Fazit: Der Schwerpunkt liegt diese Woche weniger auf neuen Grundsatzregeln und mehr auf umsetzbaren Daten-, Studien- und Dokumentationsprozessen.

Wenn Schweiz-Registrierung, IVD-Studien, Risikomanagement oder Biokompatibilität in Ihrer Roadmap liegen, lohnt sich jetzt ein gezielter Gap-Check.

#MedTech #MedicalDevices #RegulatoryAffairs #MDR #IVDR #Switzerland #QualityManagement
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

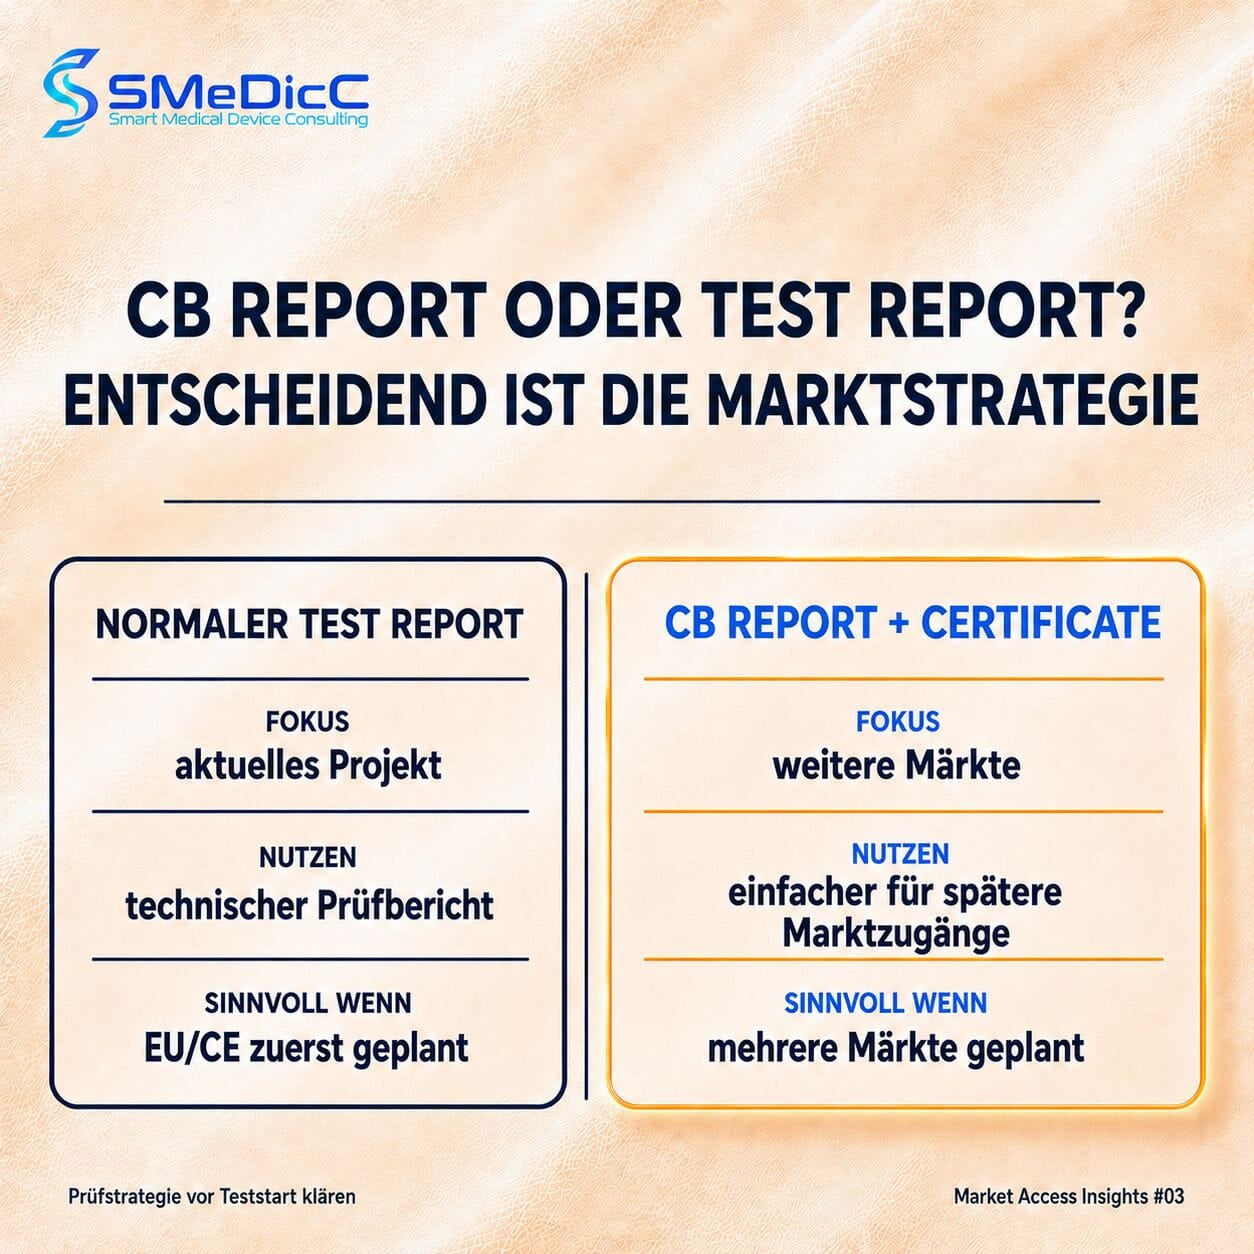
CB Report oder normaler Prüfbericht: Wann lohnt sich was?

🚀 SMeDicC Market Access Insights #3

CB Report oder normaler Prüfbericht: Wann lohnt sich was?

Viele MedTech-Hersteller starten mit einem klaren Ziel:

CE-Kennzeichnung.

Das ist verständlich.

Aber oft kommt später die nächste Frage:

Können wir die vorhandenen Prüfungen auch für weitere Märkte nutzen?

Genau hier wird es spannend.

Ein normaler Test Report dokumentiert die durchgeführten Prüfungen, Messergebnisse und Bewertungen.

Er ist die technische Grundlage für euer aktuelles Projekt.

Ein CB Report enthält ebenfalls detaillierte technische Prüfinformationen.

Der Unterschied liegt nicht darin, dass komplett anders getestet wird.

Der Unterschied liegt im Rahmen:

Beim CB-Scheme wird der Prüfbericht im standardisierten CB-Prozess erstellt und zusätzlich geprüft.

Das Ergebnis ist ein Paket aus:

✅ CB Test Report
✅ CB Certificate

Der Vorteil:

Ihr habt eine international besser anschlussfähige Prüfgrundlage.

Das kann spätere nationale Zertifizierungen erleichtern, weil ihr nicht jedes Mal bei null startet.

Aber wichtig:

Ein CB Certificate ist keine weltweite Zulassung.

Je nach Zielland können weiterhin nationale Abweichungen, lokale Anforderungen oder zusätzliche Einreichungen nötig sein.

CB ist sinnvoll, wenn:

• mehrere Märkte geplant sind
• das Produktdesign stabil ist
• ihr spätere Zulassungen vorbereiten wollt
• Doppelprüfungen möglichst vermieden werden sollen

Ein normaler Prüfbericht kann reichen, wenn:

• ihr zunächst nur EU/CE plant
• keine weiteren Märkte absehbar sind
• bald ein größeres Produktupdate geplant ist
• ihr später ohnehin mit einer neuen Version skaliert

Alle Prüflabore in unserem SMeDicC Global Testing Network können beides liefern:

✅ klassische Test Reports
✅ CB Reports / CB Certificates

Die entscheidende Frage ist nicht:

„Was ist besser?“

Sondern:

„Welche Prüfstrategie passt zu euren Zielmärkten und eurem Produktplan?“

Plant ihr gerade IEC 60601 Testing und seid unsicher, ob ein CB-Ansatz sinnvoll ist?

Dann lohnt sich eine kurze strategische Prüfung vor dem Teststart.

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

FDA Class-II-Pfad für radiologische ML-Software mit PCCP

Mit dem SMeDicC MedTech Regulatory Radar North America geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.

FDA Class-II-Pfad für radiologische ML-Software mit PCCP
Status: Veröffentlicht; final order; wirksam seit 2026-06-17.
Änderung: Die FDA klassifiziert radiologische ML-basierte quantitative Imaging-Software Predetermined Change Control Plan als Class II Special Controls
Impact: Künftige substantially equivalent Produkte können den 510(k)-Pfad nutzen und müssen Anforderungen zu Algorithmus.
Team-Maßnahme: Mappt PCCP-Inhalte gegen die Special Controls.
Quelle: FDA.

FDA Warning Letter zu Premarket-Change-Control und QMSR
Status: Veröffentlicht; FDA Warning Letter.
Änderung: Die FDA beanstandet signifikante Änderungen an einem bereits autorisierten Gerät sowie QS-, Design-Control- und Complaint-Handling-Mängel.
Impact: Neue Größen.
Team-Maßnahme: Prüft 807.81(a)(3)-Bewertungen für Varianten und Bundles.
Quelle: FDA.

Health Canada MDEL-Modernisierung
Status: Veröffentlicht; Inkrafttreten laut Health Canada am 2026-12-14.
Änderung: Ausländische Distributoren benötigen kein MDEL mehr, wenn sie ausschließlich über kanadische Importeure mit MDEL verkaufen.
Impact: MDEL-Inhaber, Importeure, Distributoren Class-I-Hersteller müssen Lieferketten-, Rollen.
Team-Maßnahme: Bereinigt Lieferantenstammdaten, aktualisiert die MDEL-Exemption-Analyse.
Quelle: Health Canada.

Health Canada operative MDEL-Guidances
Status: Veröffentlicht; Referenzversionen bis Inkrafttreten am 2026-12-14.
Änderung: GUI-0016 konkretisiert Activity-Type-Logik, Foreign-Distributor-Exemptions und Lieferanten-/Herstellerangaben je Device Class.
Impact: Vertriebsketten, Importeur-/Distributorrollen.
Team-Maßnahme: Prüft die kanadische Lieferkette gegen die neuen Activity-Type-Beispiele.
Quelle: Health Canada.

FDA Class II für ingestible GI blood detection capsule
Status: Veröffentlicht; final order; wirksam seit 2026-06-17.
Änderung: Die FDA fügt 21 CFR 876.1390 für verschreibungspflichtige ingestible gastrointestinal blood detection capsules hinzu.
Impact: Submission-Pakete müssen klinische Performance gegen endoskopische Verfahren, nicht-klinische Performance, Software V&V.
Team-Maßnahme: Prüft den Regulatory Pathway gegen 21 CFR 876.1390.
Quelle: FDA.

Fazit: Nordamerika verlangt diese Woche vor allem nachweisbare Umsetzung in Daten, Change Control, Lieferketten und dokumentierten Verfahren.
Welche Änderung trifft eure Roadmap oder euren Kanada-Vertrieb am stärksten?

#MedTech #RegulatoryAffairs #FDA #HealthCanada #SaMD #QMSR
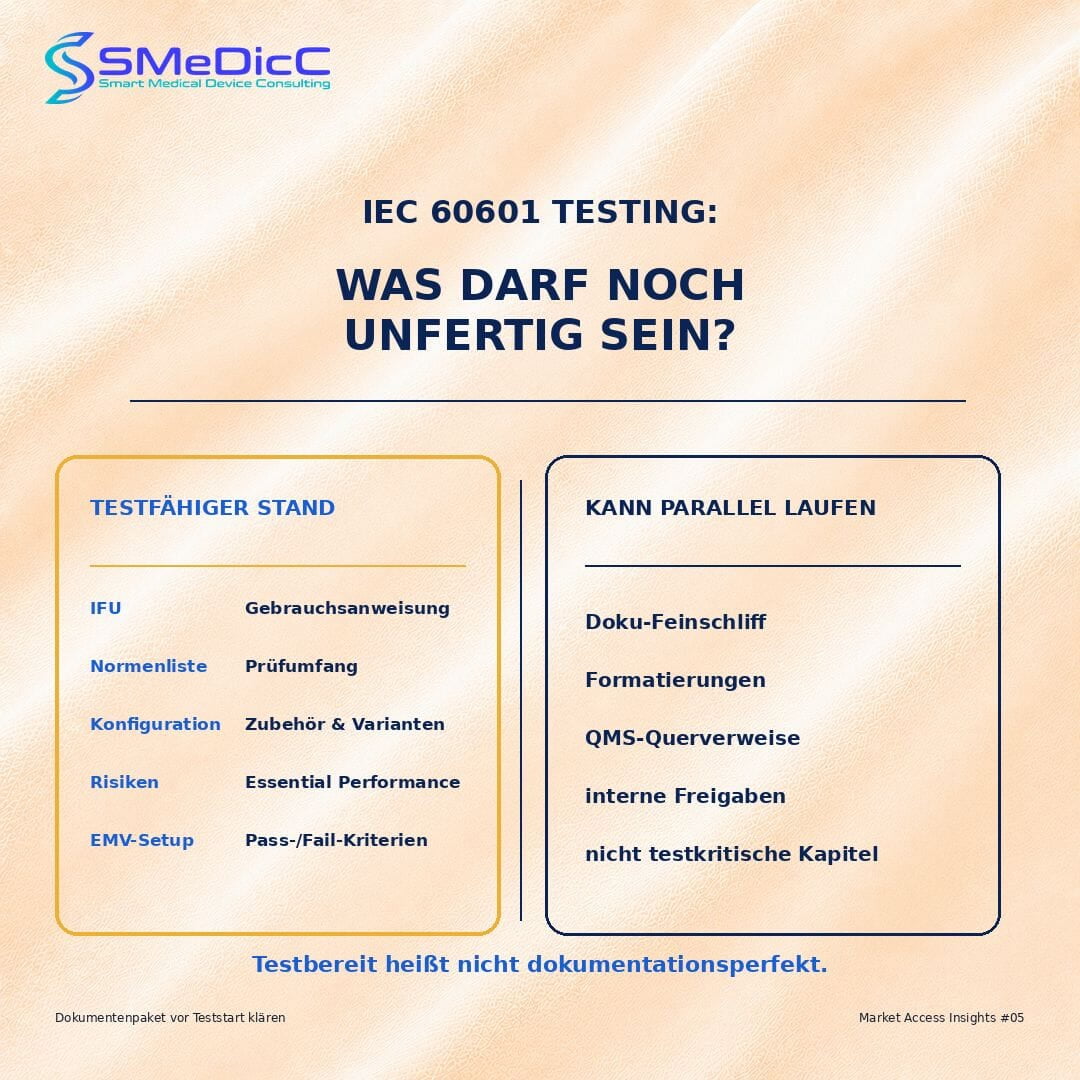
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

EU-HTA erreicht die erste Auswahl-Empfehlung für Medizinprodukte und IVDs

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.

Diese Woche wird EU-HTA für Hochrisiko-MedTech praktisch.

EU / MDR / IVDR / CH / UK / Standards

1. EU-HTA erreicht die erste Auswahl-Empfehlung für Medizinprodukte und IVDs.
Status: Der HTACG hat die erste Empfehlung zur Auswahl von Medizinprodukten und IVDs für eine gemeinsame klinische Bewertung auf EU-Ebene angenommen.
Änderung: Empfohlen wurden zwei implantierbare Medizinprodukte im medizinischen Bereich Kreislaufsystem.
Impact: Für ausgewählte Hochrisiko-Produkte wird die HTA-Evidenzplanung zu einem konkreten Marktzugangsthema neben MDR- und IVDR-Konformität.
Team-Maßnahme: Teams sollten den HTAR-Scope prüfen, den Expert-Panel-Status überwachen und JCA-Dossier, PICO-Strategie sowie HTA-IT-Zugänge vorbereiten.
Quelle: European Commission.

2. COMBINE Phase 2 schafft eine Pilotroute für kombinierte Studien.
Status: Die Europäische Kommission und die EU-Mitgliedstaaten haben Phase 2 des COMBINE-Piloten gestartet.
Änderung: Der Scope umfasst IMP-Studien kombiniert mit genehmigungspflichtigen IVD- oder Companion-Diagnostic-Leistungsstudien oder klinischen Prüfungen von Medizinprodukten.
Impact: Sponsoren kombinierter Arzneimittel-Medizinprodukt- oder Arzneimittel-IVD-Studien erhalten eine praktischere Route für abgestimmte Einreichungen.
Team-Maßnahme: Clinical, Regulatory und Market Access sollten prüfen, ob laufende oder geplante kombinierte Studien für den COMBINE-Piloten geeignet sind.
Quelle: European Commission.

3. ISO-Entwürfe setzen Planungssignale für Implantatwerkstoffe und Prüfbedingungen.
Status: Mehrere ISO-DIS-Abstimmungen zu chirurgischen Implantatwerkstoffen und Korrosionsprüfbedingungen wurden gestartet oder registriert.
Änderung: Betroffen sind Entwürfe zu Korrosionsprüfbedingungen sowie zu Tantal, CoCrMo, Titanlegierung, hochstickstoffhaltigem Stahl und Y-TZP-Zirkonoxid.
Impact: Für Implantathersteller können sich Materialqualifizierung, Lieferantenspezifikationen, Prüfmethoden und Verifizierungsplanung mittelfristig verändern.
Team-Maßnahme: R&D, Werkstofftechnik, Supplier Quality und Regulatory sollten betroffene Materialspezifikationen, Prüfpläne und Lieferantenunterlagen gegen die DIS-Texte spiegeln.
Quelle: ISO.

Fazit: Die Woche zeigt eine klare Verschiebung von Beobachtung zu Umsetzung: EU-HTA, kombinierte Studien und Implantatnormen werden operativer.

Wenn eines dieser Themen Ihr Portfolio betrifft, lohnt sich diese Woche ein kurzer Abgleich zwischen Regulatory, Clinical, R&D, Supplier Quality und Market Access.

#MedTech #MedicalDevices #MDR #IVDR #EUHTA #RegulatoryAffairs #QualityManagement
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

IEC 60601 & EMV Zertifizierung: Erste Kosteneinschätzung in Minuten statt nach Wochen

🚀 SMeDicC Market Access Insights #2

IEC 60601 & EMV Zertifizierung: Erste Kosteneinschätzung in Minuten statt nach Wochen

Viele MedTech-Unternehmen kennen den klassischen Ablauf:

Produktinformationen sammeln.
Seitenweise Formulare ausfüllen.
Auf Rückfragen warten.
Weitere Informationen nachreichen.
Noch mehr Rückfragen beantworten.

Und oft vergehen Wochen, bis überhaupt ein erstes Preisangebot vorliegt.

Dieser Prozess kostet schnell Stunden, wenn nicht Tage – und genau deshalb holen viele Unternehmen am Ende nicht mehr als 2–3 Angebote zum Vergleich ein.

Wir wollten diesen Prozess deutlich einfacher machen.

Mit unserem Electrical Safety Test Cost Estimator erhaltet ihr innerhalb weniger Minuten eine erste Minimum-/Maximum-Preisrange für eure Budgetplanung.

Und dabei spart ihr noch bis zu 60 % der Kosten durch unser SMeDicC Global Testing Network.

Dafür benötigt ihr:

✅ keine technische Dokumentation
✅ keine IFU
✅ keine vertraulichen Informationen
✅ keinen Produktnamen

Alles, was ihr braucht, ist die Liste der zu testenden Normen.

Zum Beispiel:

• IEC 60601-1
• IEC 60601-1-2 / EMV
• IEC 60601-1-6
• IEC 60601-1-8
• IEC 62366
• IEC 62304

Für ein präzises Angebot benötigen wir anschließend lediglich eure IFU.

So schafft ihr finanziellen Spielraum für andere wichtige Projekte.

👉 Electrical Safety Test Cost Estimator testen:
https://zurl.co/yiLxY

Wie viel Aufwand habt ihr bisher gebraucht, um eine erste Testing-Kostenschätzung zu bekommen?

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

EU-HTA erreicht die erste Auswahl-Empfehlung für Medizinprodukte und IVDs

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.

Diese Woche wird EU-HTA für Hochrisiko-MedTech praktisch.

EU / MDR / IVDR / CH / UK / Standards

1. EU-HTA erreicht die erste Auswahl-Empfehlung für Medizinprodukte und IVDs.
Status: Der HTACG hat die erste Empfehlung zur Auswahl von Medizinprodukten und IVDs für eine gemeinsame klinische Bewertung auf EU-Ebene angenommen.
Änderung: Empfohlen wurden zwei implantierbare Medizinprodukte im medizinischen Bereich Kreislaufsystem.
Impact: Für ausgewählte Hochrisiko-Produkte wird die HTA-Evidenzplanung zu einem konkreten Marktzugangsthema neben MDR- und IVDR-Konformität.
Team-Maßnahme: Teams sollten den HTAR-Scope prüfen, den Expert-Panel-Status überwachen und JCA-Dossier, PICO-Strategie sowie HTA-IT-Zugänge vorbereiten.
Quelle: European Commission.

2. COMBINE Phase 2 schafft eine Pilotroute für kombinierte Studien.
Status: Die Europäische Kommission und die EU-Mitgliedstaaten haben Phase 2 des COMBINE-Piloten gestartet.
Änderung: Der Scope umfasst IMP-Studien kombiniert mit genehmigungspflichtigen IVD- oder Companion-Diagnostic-Leistungsstudien oder klinischen Prüfungen von Medizinprodukten.
Impact: Sponsoren kombinierter Arzneimittel-Medizinprodukt- oder Arzneimittel-IVD-Studien erhalten eine praktischere Route für abgestimmte Einreichungen.
Team-Maßnahme: Clinical, Regulatory und Market Access sollten prüfen, ob laufende oder geplante kombinierte Studien für den COMBINE-Piloten geeignet sind.
Quelle: European Commission.

3. ISO-Entwürfe setzen Planungssignale für Implantatwerkstoffe und Prüfbedingungen.
Status: Mehrere ISO-DIS-Abstimmungen zu chirurgischen Implantatwerkstoffen und Korrosionsprüfbedingungen wurden gestartet oder registriert.
Änderung: Betroffen sind Entwürfe zu Korrosionsprüfbedingungen sowie zu Tantal, CoCrMo, Titanlegierung, hochstickstoffhaltigem Stahl und Y-TZP-Zirkonoxid.
Impact: Für Implantathersteller können sich Materialqualifizierung, Lieferantenspezifikationen, Prüfmethoden und Verifizierungsplanung mittelfristig verändern.
Team-Maßnahme: R&D, Werkstofftechnik, Supplier Quality und Regulatory sollten betroffene Materialspezifikationen, Prüfpläne und Lieferantenunterlagen gegen die DIS-Texte spiegeln.
Quelle: ISO.

Fazit: Die Woche zeigt eine klare Verschiebung von Beobachtung zu Umsetzung: EU-HTA, kombinierte Studien und Implantatnormen werden operativer.

Wenn eines dieser Themen Ihr Portfolio betrifft, lohnt sich diese Woche ein kurzer Abgleich zwischen Regulatory, Clinical, R&D, Supplier Quality und Market Access.

#MedTech #MedicalDevices #MDR #IVDR #EUHTA #RegulatoryAffairs #QualityManagement
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

Digitale Verhaltenstherapie bei Fibromyalgie

SMeDicC MedTech Regulatory Radar North America: der kompakte Wochenüberblick für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.
Diese Woche konkretisiert die FDA mehrere Klasse-II-Pfade mit Special Controls und setzt damit klare Signale für 510(k), Evidenzplanung und Labeling.
USA / Kanada / Standards
Digitale Verhaltenstherapie bei Fibromyalgie
Die FDA ergänzt 21 CFR 882.5804 für ein verschreibungspflichtiges computerized behavioral therapy device. Der Pfad bleibt 510(k)-pflichtig; gefordert werden u. a. klinische Daten, Software-V&V, Hazard Analysis sowie Arzt- und Patientenlabeling.
Team-Maßnahme: Indication, klinische Endpunkte, Software-Risikomanagement, V&V-Nachweise und Labeling gegen 21 CFR 882.5804 mappen.

SARS-CoV-2-Serologietests
Mit 21 CFR 866.3983 stellt die FDA klar, dass diese Tests nicht für die Diagnose akuter Infektionen oder für Donor-Screening bestimmt sind. Relevant bleiben Performance-Daten, Variantenmonitoring, Referenzmaterialien, Labeling sowie ggf. Software- und Cybersecurity-Aspekte.
Team-Maßnahme: bestehende 510(k)-Nachweise und Labeling gegen 21 CFR 866.3983 prüfen.

Präeklampsie-Tests und externe RLS-Nervenstimulatoren
Die FDA ergänzt 21 CFR 862.1602 für prognostische Präeklampsie-Tests und 21 CFR 882.5887 für externe Nervenstimulatoren bei Restless Legs Syndrome. Für IVDs und Stimulationsgeräte werden Validierung, Schulung, Prüfpläne, Sicherheit und Labeling konkreter.
Team-Maßnahme: Claims, Studienpläne, Risikomanagementakten und Labeling gegen die neuen CFR-Einträge prüfen.

AAMI-Signale für KI-Datenmanagement und KI-Testing
AAMI listet ein Approval-Ballot zu IEC 62/591/NP und eine Kommentarauswertung zu IEC CDV 63450. Noch keine finalen Anforderungen, aber ein klares Frühsignal für mehr Standardisierung bei Daten-Governance, Testdatensätzen, Modell-V&V und Lifecycle-Tests.
Team-Maßnahme: Daten-Governance, Traceability, Change-Control und Teststrategie gegen den entstehenden IEC-Kontext spiegeln.

Fazit: Besonders relevant sind diese Woche die unmittelbaren Auswirkungen auf 510(k)-Strategie, Software-V&V und Labeling.
Wenn Ihr Produkt in SaMD, IVD, Neuromodulation oder AI/ML fällt, lohnt sich jetzt ein kurzer Gap-Check.
#MedTech #RegulatoryAffairs #FDA #SaMD #IVD #DigitalHealth #MedicalDevices
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· HealthTech Wednesday

EU-HTA wird für Medizinprodukte konkreter

Mit dem SMeDicC HealthTech & AI Health Radar geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für HealthTech-Gründer, Produktteams und regulierungsnahe Entscheidungsträger in EU, DACH und der Schweiz.

Diese Woche rücken Evidenz, Market Access und Cybersecurity für digitale und vernetzte Medizinprodukte enger zusammen.

EU / DACH / Schweiz

1. EU-HTA wird für Medizinprodukte konkreter.
Status: veröffentlicht.
Was passiert? Die EU-HTA-Koordinierungsgruppe hat erstmals eine Empfehlung zur Auswahl von Medizinprodukten und IVDs für Joint Clinical Assessments angenommen.
Regulatorische Relevanz: Für ausgewählte MedTech-Produkte kann klinische Evidenz künftig stärker EU-weit koordiniert bewertet werden, was Regulatory, Clinical Affairs und Market Access enger verzahnt.
Produktimplikation: Teams sollten prüfen, ob relevante Produkte in künftige EU-HTA-Auswahlprozesse fallen könnten, und ihre Evidenzpakete gegen JCA-Erwartungen mappen.
Quelle: hta_20260622_htacg_flash_en.

2. Klinische Evidenz für SaMD bleibt im Fokus.
Status: in Entwicklung.
Was passiert? ISO hat die Arbeit an ISO 14155 Edition 5 gestartet und verweist bei SaMD auf analytische Validität, wissenschaftliche Validität und klinische Performance, soweit relevant.
Regulatorische Relevanz: Für SaMD- und AI-Health-Produkte wird noch wichtiger, Evidenz nicht nur als klinische Studie zu denken, sondern Validitätsargumente sauber zu trennen und nachvollziehbar zu dokumentieren.
Produktimplikation: Clinical Affairs, Regulatory und Evidence Teams sollten aktuelle SOPs und Studienvorlagen weiter an ISO 14155:2026 ausrichten und die kommende Revision monitoren.
Quelle: ISO/AWI 14155.

3. Remote-Wartung wird als Security-Risiko sichtbarer.
Status: in Entwicklung.
Was passiert? ISO/DTS 11633-1 ist in die Approval- beziehungsweise Proof-Phase für Informationssicherheitsmanagement bei Remote Maintenance von Medizinprodukten und medizinischen Informationssystemen gegangen.
Regulatorische Relevanz: Für vernetzte Medizinprodukte, Health-IT und Cloud-nahe Service-Modelle werden Risikoanalyse, Zugriffskontrolle und Schutz personenbezogener Gesundheitsdaten bei Wartungszugriffen produktrelevant.
Produktimplikation: Cybersecurity, Service Operations und Regulatory Affairs sollten Remote-Service-Flows, Lieferantenkontrollen und Risikoakten gegen den Entwurf vorbereitend mappen.
Quelle: ISO/DTS 11633-1.

Founder Takeaway: Wer HealthTech-Produkte baut, sollte Evidenz, Security und Market Access nicht mehr getrennt planen.

Welche dieser Entwicklungen betrifft eure Roadmap am stärksten?

#HealthTech #DigitalHealth #SaMD #AIHealth #MedTechRegulation

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· Market Access Insights

IEC 60601 Zertifizierung: Über 120.000 € oder rund 55.000 €?

🚀 SMeDicC Market Access Insights #1

IEC 60601 Zertifizierung: Über 120.000 € oder rund 55.000 €?

Für einen aktuellen MedTech-Kunden haben wir verschiedene Angebote für die erforderliche IEC 60601- und EMV-Zertifizierung verglichen.

Klassische Marktbedingungen

💰 Prüfkosten: über 120.000 €

⏳ Teststart: ca. 6 Monate

SMeDicC Global Testing Network

💰 Prüfkosten: ca. 55.000 €

⏳ Teststart: innerhalb von 2 Wochen

Das bedeutet:

✅ bis zu 60 % geringere Testkosten

✅ Time-to-Lab in 2 Wochen statt nach Monaten

✅ deutlich schnellerer Time-to-Market

Wie ist das möglich?

Nicht durch geringere Qualität.

Nicht durch weniger Prüfungen.

Sondern durch:

• internationales Netzwerk akkreditierter Prüflabore mit CB-Scheme

• verfügbare Testkapazitäten

• agile Feedback- und Update-Schleifen zwischen Hersteller, Prüflabor und unserem Team

💡 Was würde euer Projekt ungefähr kosten?

Mit unserem Electrical Safety Test Cost Estimator erhaltet ihr innerhalb weniger Minuten eine erste Kostenindikation.

Alles, was ihr dafür benötigt, ist die Liste der zu testenden Normen.

✅ Keine technische Dokumentation

✅ Keine vertraulichen Informationen

Ihr erhaltet eine Minimum-/Maximum-Preisrange für eure Budgetplanung.

Für ein präzises Angebot benötigen wir anschließend lediglich eure IFU.

👉 https://zurl.co/G6dZl

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· HealthTech Wednesday

ISO/DIS 18308 schärft die Anforderungen an EHR-Architekturen

Mit dem SMeDicC HealthTech & AI Health Radar geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für HealthTech-Gründer, Produktteams und regulierungsnahe Entscheidungsträger in EU, DACH und der Schweiz.

Diese Woche steht die Datenarchitektur im Mittelpunkt: Wer EHR-, PHR-, HIE- oder AI-Health-Produkte baut, muss Datenflüsse, Governance und Nachvollziehbarkeit sauberer dokumentieren als bisher.

EU / DACH / Schweiz
ISO/DIS 18308 schärft die Anforderungen an EHR-Architekturen.
Status: In Entwicklung.
Änderung: Der Entwurf treibt die Überarbeitung der Anforderungen an elektronische Gesundheitsakten-Architekturen voran und verschiebt den Fokus stärker auf Governance, klinische Verlässlichkeit und belastbare Schnittstellen.
Impact: Für Digital-Health- und SaMD-Teams mit EHR-Abhängigkeit wird das ein wichtiger Referenzpunkt für Datenmodell, Architekturentscheidungen und klinische Evidenz.
Worauf sollten Teams achten? Architektur-, Regulatory- und Clinical-Evidence-Teams sollten eine Gap-Analyse gegen die DIS-Fassung vorbereiten.
Quelle: ISO/DIS 18308.

ISO/CD 21089 bringt vertrauenswürdige Gesundheitsdatenflüsse einen Schritt weiter.
Status: In Entwicklung.
Änderung: Der Draft bewegt sich in Richtung DIS-Registrierung und fokussiert das konsistente Management von Gesundheitsdaten über den Lebenszyklus hinweg.
Impact: Für Plattformen mit sensiblen Gesundheitsdaten werden Data Lineage, Zugriff, Transparenz und Auditability stärker zu regulatorischen Design-Parametern.
Worauf sollten Teams achten? Security-, Privacy- und Interoperability-Teams sollten ihre Kontrollen für Data Lineage und Record-Lifecycle-Management gegen den Entwurf prüfen.
Quelle: ISO/CD 21089.

Die EU schärft die harmonisierten MDR-/IVDR-Referenzen für Kennzeichnung und Herstellerinformationen.
Status: Harmonisiert.
Änderung: Neue Referenzen wie EN ISO 15223-1:2021/A1:2025 präzisieren Symbole und Herstellerangaben in MDR- und IVDR-Kontexten.
Impact: Auch Digital-Health- und SaMD-Teams müssen Labeling, eIFU und technische Dokumentation konsistent führen.
Worauf sollten Teams achten? RA/QA-Teams sollten Normenmatrix, Kennzeichnung und technische Dokumentation gegen die neuen Referenzen abgleichen.
Quelle: Commission Implementing Decisions (EU) 2026/1231 und 2026/1313.

Fazit: Der eigentliche Hebel dieser Woche liegt nicht in einzelnen Schlagworten, sondern in der Frage, ob eure Datenarchitektur, Dokumentation und Schnittstellen regulatorisch nachvollziehbar sind.

Wenn ihr gerade an EHR-Integration, Plattformarchitektur oder AI-Health-Roadmaps arbeitet: Wo fehlt euch im Moment am ehesten noch eine saubere regulatorische Nachweislinie?

#DigitalHealth #HealthTech #SaMD #AIHealth #MDR #IVDR #MedicalDevices

Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech USA / Kanada

FDA kodifiziert Class-II-Pfad für ML-Radiologie

Mit dem SMeDicC MedTech Regulatory Radar North America geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in den USA und Kanada.

AI/ML-Change-Control wird konkreter.

USA / Kanada

1. FDA kodifiziert Class-II-Pfad für ML-Radiologie.
Status: Die Final Order ist veröffentlicht.
Änderung: Radiologische ML-basierte quantitative Imaging-Software mit PCCP ist als Class II in 21 CFR 892.2055 kodifiziert.
Impact: Für AI/ML-SaMD wird QVD Benchmark für Special Controls, PCCP und Change-Strategie.
Team-Maßnahme: Prüft AI/ML-Radiology-Roadmaps gegen QVD und integriert PCCP, Algorithm Change Protocol sowie Daten-, Performance- und Labeling-Nachweise früh in die 510(k)-Strategie.
Quelle: FDA.

2. FDA Warning Letter schärft 510(k)-Trigger.
Status: Veröffentlicht.
Änderung: Der Warning Letter adressiert Geräteänderungen, neue Nutzungskontexte, Complaint Handling, CAPA und Corrections/Removals-Reporting.
Impact: Hersteller brauchen dokumentierte Change-Control-Bewertungen, Verifikation, Validierung und QMSR-konforme Korrekturmaßnahmen.
Team-Maßnahme: Prüft 510(k)-Trigger-SOPs für Komponenten, Zubehör, Patientengruppen und Use Environment und analysiert Complaint-Gruppierung, MDR, CAPA und 806-Reporting.
Quelle: FDA.

3. Health Canada finalisiert MDEL-Modernisierung.
Status: Veröffentlicht.
Änderung: Ausländische Distributoren brauchen unter bestimmten Liefermodellen keine eigene MDEL mehr, während Antragsteller und Inhaber Lieferanteninformationen pflegen müssen.
Impact: Kanada-Teams müssen Rollen, Importketten und Lieferantendaten belastbarer dokumentieren und aktuell halten.
Team-Maßnahme: Kartiert Kanada-Lieferketten, prüft MDEL-Rollen je Akteur und gleicht SOPs zu Distribution Records, Complaints, Recalls, Incident Reporting und Serious Risk Information ab.
Quelle: Health Canada.

4. Kanada verschärft Engpass- und EOL-Pflichten.
Status: Veröffentlicht.
Änderung: Frühere Meldungen bei erwarteten Engpässen und Verkaufsbeendigungen sowie kurzfristige Updates bei geänderten Informationen werden verlangt.
Impact: Hersteller und Importeure betroffener Medizinprodukte müssen Shortage-, Discontinuation- und EOL-Governance enger mit Regulatory Affairs verbinden.
Team-Maßnahme: Aktualisiert kanadische Shortage- und Discontinuation-SOPs, prüft das Portfolio gegen die Health-Canada-Liste und definiert interne Fristentrigger.
Quelle: Canada Gazette.

Fazit: Regulierungsstrategie und operative Compliance rücken näher zusammen, besonders bei AI/ML-Änderungsplänen, 510(k)-Triggern und Kanada-Prozessen.
Welche dieser Änderungen trifft eure Roadmap oder Kanada-Lieferkette am stärksten?

#MedTech #RegulatoryAffairs #FDA #HealthCanada #SaMD #QMSR
Originalbeitrag auf LinkedIn
Originalgrafik zum Beitrag
· MedTech EU / CH / UK

Die SSCP- und SSP-Verwaltung in EUDAMED wird konkretisiert

Mit dem SMeDicC MedTech Regulatory Radar Europe geben wir jede Woche einen kompakten Überblick über relevante regulatorische Entwicklungen für MedTech-Hersteller, RA/QA-Teams und HealthTech-Gründer in EU, Schweiz und UK.

Diese Woche geht es vor allem um EUDAMED-Prozesse, harmonisierte MDR/IVDR-Normen, ML-Risikomanagement und swissdamed.

EU / MDR / IVDR / CH / UK / Standards.

1. Die SSCP- und SSP-Verwaltung in EUDAMED wird konkretisiert.
Status: Die MDCG-Leitlinie ist veröffentlicht.
Änderung: MDCG 2026-4 klärt die Verwaltung von SSCPs und SSPs während und nach der Umstellung.
Impact: Hersteller müssen Upload-Verantwortung, Übersetzungen, Zertifikatsverknüpfung und Timing mit der Benannten Stelle aktiv steuern.
Team-Maßnahme: Aktualisieren Sie den SSCP/SSP-Prozess im QMS und stimmen Sie Zuständigkeiten schriftlich mit der Benannten Stelle ab.
Quelle: MDCG

2. Harmonisierte MDR- und IVDR-Normen ändern Nachweise und Kennzeichnung.
Status: Die Normreferenzen sind harmonisiert und veröffentlicht.
Änderung: Neue und geänderte MDR-Normreferenzen wurden aufgenommen, und für die IVDR wurde EN ISO 15223-1/A1:2025 harmonisiert.
Impact: GSPR-Matrizen, DoCs, Normenlisten, Prüfberichte, Label, IFU und Verpackungsfreigaben können betroffen sein.
Team-Maßnahme: Führen Sie ein Normen-Gap-Assessment je Produktfamilie durch und bündeln Sie die EU-REP-Umstellung in Artwork- und Verpackungs-Roadmaps.
Quelle: EUR-Lex, MDCG

3. ML-Risikomanagement wird durch ISO/TS 24971-2:2026 konkretisiert.
Status: Die Technical Specification ist veröffentlicht.
Änderung: Die Technical Specification konkretisiert die Anwendung von ISO 14971 auf ML-gestützte Medizinprodukte.
Impact: Risk Files, Design Files und Nachweise für AI/ML-Medizinprodukte sollten gegen die neue Guidance geprüft werden.
Team-Maßnahme: Führen Sie einen Gap-Check der Risikomanagementakte durch und mappen Sie ML-Daten- und Modellrisiken in Design- und Risk-Files.
Quelle: ISO

4. swissdamed bleibt ein separater CH-Registrierungsprozess neben EUDAMED.
Status: Swissmedic hat das UDI-Devices-Modul aktualisiert.
Änderung: swissdamed ist an EUDAMED orientiert, hat aber keine Schnittstelle oder Synchronisation mit EUDAMED.
Impact: EUDAMED-vorbereitete Daten können Aufwand reduzieren, müssen aber kontrolliert und CH-spezifisch eingereicht werden.
Team-Maßnahme: Erstellen Sie ein EU/CH-Datenmapping und legen Sie die Registrierungsmethode je Portfolio fest.
Quelle: Swissmedic

Fazit: Die Woche ist weniger Strategie, mehr Umsetzung: EUDAMED-Prozesse, Normen-Gaps, Label-Roadmaps und EU/CH-Registrierungsdaten sollten jetzt zusammengeführt werden.
Welche Änderung trifft Ihr Team diese Woche am stärksten?

#MedTech #MDR #IVDR #EUDAMED #RegulatoryAffairs
Originalbeitrag auf LinkedIn
· Fachbeiträge

ISO 60601 & Co. – Müssen die Tests wirklich so teuer sein?

💡 ISO 60601 & Co. – Müssen die Tests wirklich so teuer sein?
Wenn du dich auch über die hohen Kosten für Normprüfungen wie ISO 60601, ISO 60601-1-2 usw. ärgerst, bist du nicht allein. Viele Unternehmen zahlen mehr als nötig – dabei gibt es clevere Wege, bis zu 🚀 70 % 🛸 der Prüfkosten zu sparen, ohne Kompromisse bei der Qualität einzugehen.
Ich unterstütze dich gern dabei, neue Ansätze zu finden und deutliche Kostensenkungen zu realisieren.
👉 Lass uns sprechen – eine kurze Nachricht genügt!
#Medizintechnik #ISO60601 #Kostensparen70% #Produktzulassung #EMV #RegulatoryAffairs #MedicalDevices #Normprüfung
Originalbeitrag auf LinkedIn
· Fachbeiträge

eIFU – Papier war gestern – Die EU erweitert die Spielräume!

Dieser Beitrag beschreibt den Stand im Juni 2025.

🚀eIFU- Papier war gestern – Die EU erweitert die Spielräume!
Bald möglich für fast alle Medizinprodukte. Sind Sie bereit?

📌 eIFU – kurz erklärt:
Die electronic Instructions for Use ersetzen unter bestimmten Voraussetzungen die Papier-Gebrauchsanweisung. Sie sind nachhaltig, aktuell, digital – aber auch reguliert! Bisher nur für ausgewählte Produkte erlaubt, soll sich das jetzt ändern.

⚡Das ist neu im Entwurf zur eIFU-Verordnung(EU)2021/2226:

Erweiterter Anwendungsbereich: Erlaubt für alle Medizinprodukte im professionellen Umfeld

eIFU-URL wird EUDAMED-pflichtig – sobald das Modul live ist

Mehr Sicherheit gefordert: eIFU muss sicherer als Papier sein

Risikoanalyse wird Pflichtprogramm: Fokus auf Cybersecurity, Zugänglichkeit & Ausfallszenarien

📣 Starke Unterstützung durch Fachanwender und Industrie: Die Änderungswünsche kommen großteils direkt von den Herstellern

🧠 Was heißt das für Hersteller?
→ Technische Systeme anpassen
→ Risiko- und Konformitätsprozesse neu aufsetzen
→ eIFU-Webplattformen validieren
→ Dokumente langfristig versionssicher verfügbar halten

🎯 Wir unterstützen Sie dabei!
Als erfahrene Experten begleiten wir Sie von der Strategie bis zur Umsetzung – MDR-konform, praxistauglich und effizient.
Dank des deutschen Staats zu 50 - 80% gefördert. Wir zeigen Ihnen wie es geht!

💬 Jetzt Beratung anfragen & eIFU-Prozesse zukunftssicher aufstellen!

#MedTech #eIFU #MDR #DigitalHealthcare #RegulatoryStrategy #EUDAMED #MedicalDevices #Compliance

Originalbeitrag auf LinkedIn